
Artículo
Artículos de revisión
REC Interv Cardiol. 2019;1:41-50
Tratamiento antitrombótico tras revascularización percutánea en pacientes con indicación crónica de anticoagulación oral
Antithrombotic therapy after percutaneous revascularization in patients on chronic oral anticoagulation treatment
aServicio de Cardiología, Hospital General Universitario de Alicante, Instituto de Investigación Sanitaria y Biomédica de Alicante (ISABIAL), Alicante, España bÁrea de Enfermedades del Corazón, Hospital Universitario de Bellvitge – IDIBELL, Universidad de Barcelona, L’Hospitalet de Llobregat, Barcelona, España
ABSTRACT
Los balones farmacoactivos (BFA) se han consolidado como una estrategia eficaz «sin implante» en la intervención coronaria percutánea, ya que ofrecen la posibilidad de reducir la carga metálica, preservar la vasomotricidad y acortar el tratamiento antitrombótico. Las tecnologías actuales de BFA incluyen balones liberadores de paclitaxel y de sirolimus, que difieren en la liberación del fármaco, la retención tisular y el rendimiento clínico. La evidencia procedente de ensayos aleatorizados y metanálisis respalda el uso de los BFA en varios escenarios coronarios, en particular la reestenosis en el interior del stent, la enfermedad de pequeños vasos, las lesiones de bifurcación y los pacientes con alto riesgo hemorrágico. Una preparación óptima de la lesión es esencial para maximizar el éxito del procedimiento. El tratamiento antitrombótico tras una intervención coronaria percutánea únicamente con BFA sigue sin estar suficientemente estandarizado. Según la evidencia disponible, las estrategias abreviadas de tratamiento antiagregante plaquetario doble, o incluso simple en determinados pacientes con alto riesgo hemorrágico, parecen viables y seguras. Por lo tanto, los BFA y los stents farmacoactivos deben considerarse tecnologías complementarias, cuya selección debe adaptarse a la complejidad de la lesión, el riesgo hemorrágico y las características individuales del paciente.
Palabras clave: Balón farmacoactivo. Stent farmacoactivo. Enfermedad coronaria. Tratamiento antitrombótico.
ABSTRACT
Drug-coated balloons (DCBs) have emerged as an effective “leave-nothing-behind” strategy in percutaneous coronary intervention, offering the potential to reduce the permanent metallic burden, preserve vasomotion, and shorten the duration of antithrombotic therapy. Current DCB technologies include paclitaxel-coated and sirolimus-coated balloons, which differ in drug delivery, tissue retention, and clinical performance. Evidence from randomized clinical trials and meta-analyses supports the use of DCBs in several coronary settings, particularly in-stent restenosis, small-vessel disease, bifurcation lesions, and patients at high bleeding risk. Optimal lesion preparation is essential to maximize procedural success. Antithrombotic management after DCB-only percutaneous coronary intervention remains insufficiently standardized. Based on the available evidence, abbreviated dual antiplatelet therapy, or even single antiplatelet therapy in selected patients at high bleeding risk, appears feasible and safe. DCBs and drug-eluting stents should therefore be regarded as complementary technologies, with their use tailored to lesion complexity, bleeding risk, and individual patient characteristics.
Keywords: Drug-coated balloon. Drug-eluting stent. Coronary artery disease. Antithrombotic therapy.
Abreviaturas
ARH: alto riesgo hemorrágico. BFA: balón farmacoactivo. ICP: intervención coronaria percutánea. RIS: reestenosis intrastent. SCA: síndrome coronario agudo. SCC: síndrome coronario crónico. SFA: stent farmacoactivo. TAPD: tratamiento antiagregante plaquetario doble.
INTRODUCCIÓN
En la cardiología intervencionista actual, los balones farmacoactivos (BFA) se han consolidado como una alternativa segura, eficaz y clínicamente viable para la intervención coronaria percutánea (ICP) en determinados escenarios clínicos de enfermedad coronaria1.
El atractivo de la estrategia «sin implante» radica en su potencial para reducir los riesgos trombótico y hemorrágico asociados tanto a los implantes metálicos permanentes como a cursos largos de tratamiento antiagregante plaquetario doble (TAPD), preservar la vasomotricidad coronaria y mantener abiertas futuras opciones de revascularización. Estas ventajas explican, en parte, el papel consolidado que los BFA han adquirido en el arsenal terapéutico del hemodinamista.
TECNOLOGÍA DE LOS BFA Y MECANISMO DE ACCIÓN
Los agentes antiproliferativos que se emplean en los BFA se subdividen en 2 clases principales: paclitaxel y sirolimus2. El primero, un agente antineoplásico bien establecido, es altamente lipófilo, lo cual facilita una rápida captación celular y permite mantener un efecto biológico sostenido a dosis bajas. El segundo, también conocido como rapamicina, posee potentes propiedades antiproliferativas e inmunosupresoras. Como el sirolimus presenta una menor absorción tisular que el paclitaxel, se han desarrollado excipientes y sistemas de liberación innovadores que mejoran la transferencia del fármaco, su retención tisular y biodisponibilidad. Para superar estas limitaciones, se emplean microtransportadores que facilitan la liberación y disolución progresivas del sirolimus a lo largo del tiempo2.
Aunque en un metanálisis reciente de gran tamaño, los balones liberadores de paclitaxel (BLP) se asociaron a una pérdida luminal tardía (PLT) mucho menor que los balones liberadores de sirolimus (BLS), no se observaron diferencias significativas en el fracaso de la lesión diana (FLD)3.
Dado que los BFA difieren en el fármaco empleado, la formulación, la cinética de transferencia, los excipientes y la biodisponibilidad, no se considera que exista un efecto de clase1-3. Las principales diferencias entre los fármacos antiproliferativos utilizados en los BFA se muestran en la figura 1.
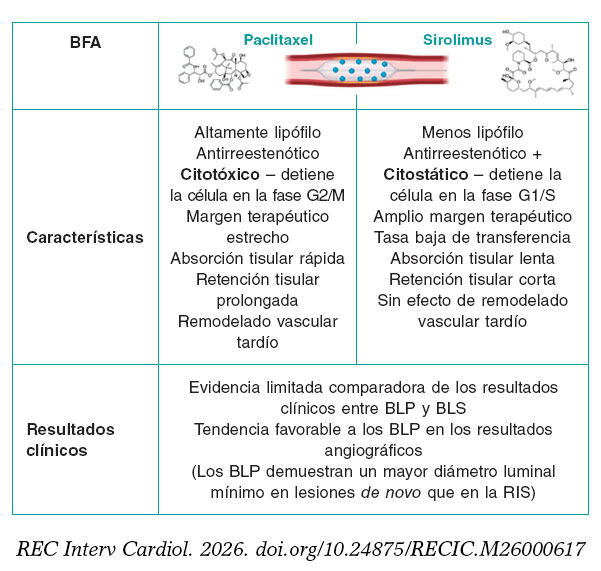
Figura 1. Características de los BFA liberadores de paclitaxel y sirolimus. BFA: balón farmacoactivo; BLP: balón liberador de paclitaxel; BLS: balón liberador de sirolimus; DML: diámetro luminal mínimo; RIS, reestenosis intrastent.
Las tecnologías de BFA que se desarrollen de ahora en adelante podrían incorporar nuevos fármacos o combinaciones de 2 fármacos en una misma plataforma de balón4. Por ello, ciertos BFA podrían ser más aptos para determinadas lesiones o perfiles concretos de pacientes según el paradigma actual de medicina de precisión.
PREPARACIÓN DE LA LESIÓN Y TÉCNICA INTERVENCIONISTA
El principal objetivo de la angioplastia con balón es lograr una ganancia luminal adecuada en un determinado segmento coronario estenótico. Aunque la fractura de la placa y la disección vascular que provoca el estiramiento de la pared vascular son los principales mecanismos responsables de la ganancia luminal, el riesgo de cierre vascular agudo aumenta cuanto más grave es la disección5.
La disección puede estar asociada, de forma independiente, tanto a una ganancia luminal tardía, como a un menor riesgo de FLD tras una ICP con BFA. En una cohorte retrospectiva de 328 lesiones coronarias de novo tratadas mediante ICP con BFA, la ausencia de disección se asoció a una incidencia mucho mayor de FLD6.
Cortese et al.7 evaluaron una cohorte de 156 pacientes tratados con BFA por enfermedad coronaria en vasos nativos. Se observaron disecciones finales de tipo A-C sin deterioro del flujo distal en 52 pacientes. No hallaron diferencias significativas en la incidencia de eventos cardiovasculares adversos mayores (MACE) entre pacientes con y sin disecciones.
El ensayo TRANSFORM aleatorizó a 109 pacientes a recibir tratamiento con un BLS o un BLP para demostrar la no inferioridad en los resultados clínicos y angiográficos. Aunque el volumen de disección aguda mostró una ligera asociación inversa con la PLT en pacientes tratados con BLP, esta asociación no se observó en los tratados con BLS8. Aunque no se hallaron diferencias en los resultados clínicos, la mayor PLT observada en BLS, particularmente en lesiones complejas, confirma lo importante que es preparar convenientemente la lesión en aquellos casos en los que se emplee la plataforma de sirolimus menos lipófila9.
El ensayo ULTIMATE III aleatorizó a 260 pacientes con lesiones coronarias de novo y alto riesgo hemorrágico (ARH) a una ICP con BFA guiada por ecografía intravascular o angiografía. El objetivo principal de PLT a los 7 meses fue significativamente menos frecuente con la ICP guiada por ecografía intravascular, y la revascularización del vaso diana (RVD) no varió entre los grupos10. Se necesitan más estudios que aclaren el papel que desempeñan la ecografía intravascular y la tomografía de coherencia óptica (OCT) en la ICP con BFA.
La preparación de la lesión se puede llevar a cabo con balones semidistensibles (SD) o no distensibles (ND), balones de corte o de scoring, en una proporción balón-arteria de 1:1 en base al diámetro distal del vaso de referencia, o empleando técnicas de modificación de la placa de calcio, de conformidad con las recomendaciones del Academic Research Consortium11. Antes de administrar el tratamiento con el BFA se debe confirmar un resultado angiográfico adecuado (figura 2).
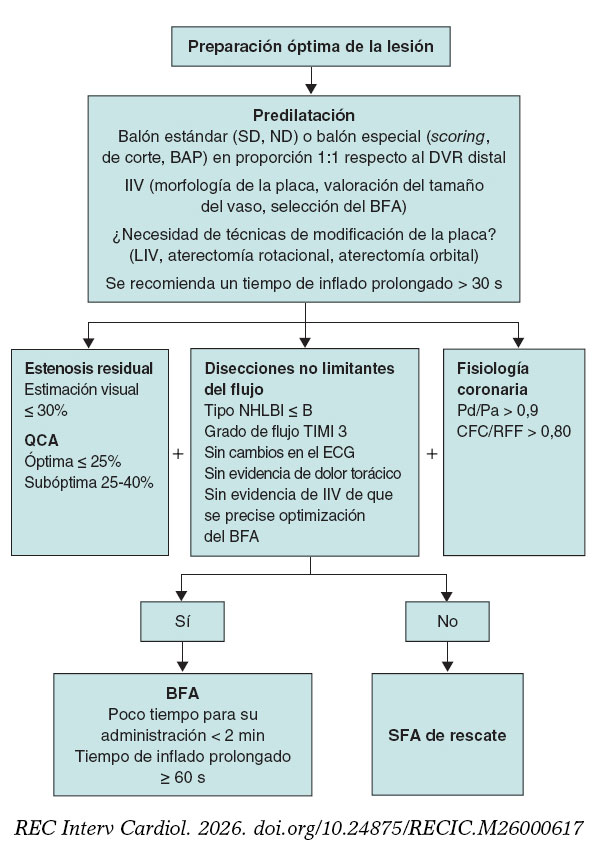
Figura 2. Preparación óptima de la lesión para la realización de una angioplastia con balón farmacoactivo. BFA: balón farmacoactivo; BAP: balón de alta presión; CFC: cociente de flujo cuantitativo; DVR: diámetro del vaso de referencia; ECG: electrocardiograma; IIV: imagen intravascular; LIV: litotricia intravascular; ND: balón no distensible; NHLBI: clasificación de disecciones coronarias del National Heart, Lung, and Blood Institute; Pa: presión aórtica; Pd: presión coronaria distal; QCA: angiografía coronaria cuantitativa; RFF: reserva fraccional de flujo; s: segundos; SD: semidistensible; SFA: stent farmacoactivo.
En presencia de disección residual o ganancia luminal aguda angiográficamente limitada tras la predilatación, se ha propuesto el uso de la reserva fraccional de flujo (RFF) para proporcionar una valoración más precisa del resultado funcional. Los datos históricos indican que una RFF > 0,90 tras la angioplastia con balón resulta un potente predictor de mejoría funcional inmediata y se asocia a una incidencia baja de reestenosis a los 2 años de seguimiento12,13.
Los pacientes con un porcentaje de estenosis residual por diámetro > 30% o una disección coronaria tipo C o superior según la clasificación del National Heart, Lung, and Blood Institute han sido excluidos sistemáticamente de los ensayos clínicos por consideraciones éticas asociadas al riesgo de fracaso de la intervención y las consiguientes complicaciones11.
SUBGRUPOS DE LESIONES CORONARIAS
Reestenosis intrastent
Diversos estudios aleatorizados han comparado los BFA con la angioplastia tradicional con balón simple (ICP-balón) o los stents farmacoactivos (SFA) para el tratamiento de la reestenosis intrastent (RIS), así como los BLP frente a los BLS (tabla 1)14-25.
Tabla 1. Ensayos controlados aleatorizados que evalúan balones farmacoactivos para el tratamiento de la reestenosis intrastent
| Ensayo | N | Diseño | Objetivo principal | RLD |
|---|---|---|---|---|
| RIS-SM | ||||
| PEPCAD II14 | 56 | BLP frente a SLP | PLT: BLP (0,17 ± 0,42 mm) frente a SLP (0,38 ± 0,61 mm); p = 0,03 | BLP (7,6%) frente a SLP (16,9%); p = 0,17 |
| RIBS V15 | 189 | BLP frente a SLE | MLD: BLP (2,01 ± 0,6 mm) frente a SLE (2,36 ± 0,6 mm); p < 0,001 | BLP (6%) frente a SLE (1%); p = 0,09 |
| TIS16 | 136 | BLP frente a SLE | PLT: BLP (0,09 ± 0,44 mm) frente a SLE (0,44 ± 0,73 mm); p = 0,0004 | BLP (7,3%) frente a SLE (16,2%); p = 0,11 |
| SEDUCE17 | 50 | BLP frente a SLE | Porcentaje de struts no cubiertos por paciente: BLP (1,4%) frente a SLE (3,1%); p = 0,025 | BLP (4,2%) frente a SLE (8%); p = 0,57 |
| RIS-SFA | ||||
| ISAR DESIRE 318,25 | 402 | ICP-balón frente a BLP frente a SLP | MACE: ICP-balón (72%) frente a BLP (55,9%) frente a SLP (62,4%); p < 0,0001 | ICP-balón (58%) frente a BLP (43,9%) frente a SLP (38,6%); p < 0,0001 |
| PEPCAD- China ISR19 | 220 | BLP frente a SLP | PLT: BLP (0,46 ± 0,51 mm) frente a SLP (0,55 ± 0,61 mm); p para no inferioridad = 0,0005 | BLP (15,6%) frente a SLP (12,3%); p = 0,48 |
| RIBS IV20 | 309 | BFA frente a SLE | DLM: BFA (1,80 ± 0,6 mm) frente a SLE (2,03 ± 0,7 mm); p < 0,01 | BFA (20%) frente a SLE (7%); p = 0,007 |
| RESTORE21 | 172 | BLP frente a SLE | PLT: BLP (0,15 ± 0,49 mm) frente a SLE (0,19 ± 0,41 mm); p = 0,54 | BLP (7,0%) frente a SLE (4,7%); p = 0,51 |
| SELUTION SLR22 | 418 | BLS frente a control (80% SFA o 20% ICP-balón) | FLD: BLS (15,3%) frente a control con SFA (7,1%); p = 0,02 | BLS (12,9%) frente a control con SFA (7,1%); p = 0,07 |
| RIS-SM/RIS-SFA | ||||
| DARE23 | 278 | BLP frente a SLE | DLM: BLP (1,71 ± 0,51) frente a SLE (1,74 ± 0,61); p para no inferioridad < 0,0001 | BLP (8,8%) frente a SLE (7,1%); p = 0,65 |
| BIOLUX24 | 229 | BLP frente a SLS | PLT: BLP (0,03 ± 0,40 mm) frente a SLS (0,20 ± 0,70); p = 0,398 | BLP (12,5%) frente a SLS (10,1%); p = 0,82 |
|
BFA: balón farmacoactivo; BLP: balón liberador de paclitaxel; BLS: balón liberador de sirolimus; DLM: diámetro luminal mínimo; FLD: fracaso de la lesión diana; ICP-balón: angioplastia con balón convencional; MACE: eventos cardiovasculares adversos mayores; PLT: pérdida luminal tardía; RIS: reestenosis intrastent; RLD: revascularización de la lesión diana; SFA: stent farmacoactivo; SLE: stent liberador de everolimus; SM: stent metálico; SLP: stent liberador de paclitaxel; SLS: stent liberador de sirolimus. |
||||
El ensayo ISAR-DESIRE 3 aleatorizó a 402 pacientes con RIS de SFA a tratamiento con ICP-balón, BLP o stent liberador de paclitaxel (SLP). A los 10 años, ni el objetivo principal ni los objetivos secundarios variaron significativamente entre los grupos tratados con BLP y SLP18,25.
Aunque en el ensayo RIBS V, el objetivo principal de diámetro luminal mínimo a los 9 meses fue mucho mayor con los stents liberadores de everolimus (SLE) que con los BLP (p < 0,001), los resultados clínicos fueron similares15.
El ensayo RIBS IV aleatorizó a 309 pacientes con RIS de SFA a tratamiento con un BLP o un SLE. La incidencia de la revascularización de la lesión diana (RLD) fue mucho menor en el grupo tratado con SLE tras 1 año de seguimiento (p = 0,007) y a los 3 años (p = 0,015)20.
El ensayo DARE aleatorizó a 278 pacientes con RIS de SFA y afectación de lesiones ostiales, tronco común izquierdo o bifurcaciones a recibir tratamiento con un BLP o un SLE. Con respecto al objetivo principal de diámetro luminal mínimo intrasegmento a los 6 meses, el tratamiento con BLP resultó no inferior al implante de SFA (p para no inferioridad < 0,0001). La incidencia de la RLD fue similar tras 12 meses de seguimiento23.
DAEDALUS fue un metanálisis a nivel de paciente de 710 pacientes procedentes de 10 ensayos clínicos aleatorizados (ECA) que compararon la angioplastia con BFA con nuevos implantes de SFA para el tratamiento de la RIS. En pacientes con RIS de stent metálico (RIS-SM), no se observaron diferencias importantes entre tratamientos en los objetivos principales de eficacia ni de seguridad. En pacientes con RIS de SFA, el riesgo del objetivo principal de eficacia fue mucho mayor con la angioplastia con BFA mientras que el riesgo del objetivo principal de seguridad fue numéricamente menor26.
En una cohorte reciente de 160 pacientes con RIS tratados mediante ICP con BLS y seguidos durante una mediana de 1 año, no se registró ninguna muerte de origen cardiaco. La incidencia de infarto de miocardio (IM), RLD y RVD fue del 3,4, 2,5 y 6,3%, respectivamente, inferior a la incidencia de episodios del 11,1% descrita en el metanálisis DAEDALUS al cabo de 1 año27.
Según las guías europeas de práctica clínica sobre el manejo del síndrome coronario crónico (SCC), se prefiere el implante de SFA a la angioplastia con BFA para el tratamiento de la RIS de SFA28. No obstante, una estrategia inicial con BFA podría ser preferible en determinados casos dejando el implante de una capa adicional de SFA como última instancia para casos en los que haya fracasado el tratamiento con BFA. Un primer abordaje con BFA resulta especialmente atractivo para pacientes con RIS-SM, varias capas de stent preexistentes, RIS de pequeños vasos o RIS con bifurcaciones. El curso recomendado de TAPD tras una ICP con BFA por RIS es de 4 semanas29.
A la hora de elegir la estrategia terapéutica para el tratamiento de la RIS se debe tener en cuenta toda la evidencia disponible. Las ventajas teóricas de los BFA, evitar nuevas capas metálicas y acortar el tratamiento antitrombótico, se deben compensar con su posible menor eficacia a largo plazo en este contexto.
Lesiones de novo
Enfermedad de pequeños vasos de novo
Los primeros ensayos aleatorizados que compararon BFA con SFA en el tratamiento de lesiones coronarias de novo se centraron en la enfermedad de pequeños vasos (tabla 2)30-34.
Tabla 2. Ensayos controlados aleatorizados que evalúan balones farmacoactivos para el tratamiento de la enfermedad de pequeños vasos de novo
| Ensayo | N | Diseño | Objetivo principal | RLD |
|---|---|---|---|---|
| PICCOLETO30 | 57 | BLP frente a SLP | PED: BLP (43,6%) frente a SLP (24,3%); p = 0,029 | No comunicado |
| BELLO33 | 182 | BLP frente a SLP | PLT: BFA (0,08 ± 0,38 mm) frente a SFA (0,29 ± 0,44 mm); p para no inferioridad < 0,001; p para superioridad = 0,001 | BLP (4,4%) frente a SLP (7,6%); p = 0,37 |
| RESTORE EPV31 | 230 | BLP frente a SLZ | PED: BLP (29,6 ± 2,0%) frente a SLZ (24,1 ± 2,0%); p < 0,001 | BLP (4,4%) frente a SLZ (2,6%); p = 0,72 |
| PICCOLETO II32 | 232 | BLP frente a SLE | PLT: BLP (0,04 ± 0,28 mm) frente a SLE (0,17 ± 0,39 mm); p para no inferioridad = 0,001; p para superioridad = 0,03 | BLP (5,6%) frente a SLE (5,6%); p = 0,8 |
| BASKET SMALL 234 | 758 | BLP frente a SLE | MACE a los 12 meses: BLP (7,3%) frente a SLE (7,5%); p = 0,92 | BLP (3,4%) frente a SLE (4,5%); p = 0,43 |
|
BFA: balón farmacoactivo; BLP: balón liberador de paclitaxel; EPV: enfermedad de pequeño vaso; MACE: eventos cardiovasculares adversos mayores; PED: porcentaje de estenosis por diámetro; PLT: pérdida luminal tardía; RLD: revascularización de la lesión diana; SFA: stent farmacoactivo; SLE: stent liberador de everolimus; SLP: stent liberador de paclitaxel; SLZ: stent liberador de zotarolimus. |
||||
Un metanálisis reciente incluyó 4 ECA en los que se aleatorizó a un total de 1.414 participantes con vasos < 3 mm a tratamiento con un BLP o un SFA. No se observaron diferencias significativas en la incidencia de MACE durante el seguimiento a 1 o a 2 años35. El ensayo BASKET-SMALL 2 tampoco mostró diferencias significativas a los 3 años. La incidencia de RVD durante el seguimiento a 3 años también fue similar entre los grupos. La hemorragia mayor únicamente se evaluó en el BASKET-SMALL 2 y se observó con mucha menor frecuencia con la estrategia de BLP durante el seguimiento a 2 años (p = 0,03)35.
En todos los ensayos excepto en el RESTORE SVD, el tratamiento antiagregante plaquetario consistió en un curso de TAPD de 1 mes de duración para pacientes con SCC tratados con ICP con BLP, 3 meses para aquellos implantados con un SM y 6-12 meses para los implantados con un SFA. Todos los pacientes con síndrome coronario agudo (SCA) recibieron un curso de TAPD de 12 meses de duración.
Aunque se emplearon distintos cursos de TAPD tras la ICP con SM o SFA, 3 ECA utilizaron un curso de TAPD de 1 mes de duración tras la ICP con BFA en pacientes con SCC. Ninguno mostró diferencias estadísticamente significativas en los MACE ni en la RLD entre los distintos grupos de tratamiento, lo cual avala el perfil de seguridad de un curso corto de TAPD tras la ICP con BFA.
Enfermedad de grandes vasos de novo
La evidencia en torno al uso de BFA en el tratamiento de la enfermedad de vasos grandes procede de diversos ensayos realizados en diferentes escenarios clínicos (tabla 3)36-42.
Tabla 3. Ensayos controlados aleatorizados que evalúan balones farmacoactivos en enfermedad de novo de grandes vasos
| Ensayo | N | Diseño | Objetivo principal | RLD |
|---|---|---|---|---|
| REVELATION36 | 120 | BLP frente a SLS | RFF: BLP (0,92 ± 0,05) frente a SLS (0,91 ± 0,06); p = 0,27 | BLP (3%) frente a SLS (2%); p = 1,0 |
| REC-CAGEFREE-I37 | 2.902 | BLP frente a SLS | DOCE: BLP (6,4%) frente a SLS (3,4%); p para no inferioridad = 0,65 | BLP (3,1%) frente a SLS (1,2%); p= 0,0021 |
| SELUTION38 | 3.341 | BLS frente a estrategias con SFA | FVD: BLS (5,3%) frente a SFA (4,4%); p para no inferioridad = 0,02 | RVD: BLS (3,3%) frente a SFA (2,1%); p = 0,04 |
| REC-CAGEFREE-II39 | 1.948 | Solo BLP: TAPD escalonado frente a TAPD estándar | NACE: TAPD escalonado (8,9%) frente a TAPD estándar (8,6%); p para no inferioridad = 0,013 | TAPD escalonado (3,8%) frente a TAPD estándar (3,6%); p = 0,76 |
| DEBUT40 | 220 | BLP frente a SM | MACE: BLP (1%) frente a SM (14%); p para no inferioridad < 0,00001; p para superioridad = 0,00034 | BLP (0%) frente a SM (6%); p para no inferioridad < 0,0001; p para superioridad = 0,0003 |
| Yu et al.41 | 170 | BLP frente a SFA | PLT: BLP (−0,19 ± 0,49 mm) frente a SFA (0,03 ± 0,64); p para no inferioridad = 0,019 | BLP (1,2%) frente a SFA (3,8%); p = 0,36 |
| PEPCAD NSTEMI42 | 210 | BLP frente a tratamiento con stent (SM/SFA) | FLD: BLP (3,8%) frente a tratamiento con stent (6,6%); p = 0,53; p para no inferioridad < 0,003 | BLP (1%) frente a tratamiento con stent (1%); p = 1,0 |
|
BFA: balón farmacoactivo; BLP: balón liberador de paclitaxel; BLS: balón liberador de sirolimus; DOCE: objetivo combinado orientado al dispositivo; FLD: fracaso de la lesión diana; FVD: fracaso del vaso diana; IAMSEST: infarto agudo de miocardio sin elevación del segmento ST; MACE: eventos cardiovasculares adversos mayores; NACE: eventos clínicos adversos netos; PLT: pérdida luminal tardía; RFF: reserva fraccional de flujo; RLD: revascularización de la lesión diana; RVD: revascularización del vaso diana; SFA: stent farmacoactivo; SLS: stent liberador de sirolimus; SM: stent metálico; TAPD: tratamiento antiagregante plaquetario doble. |
||||
El ensayo REC-CAGEFREE I investigó el perfil de eficacia de la angioplastia con BLP frente al implante de stent liberador de sirolimus (SLS) en 2.272 pacientes con lesiones coronarias de novo no complejas y sin limitaciones respecto al tamaño del vaso35. Trascurridos 3 años de seguimiento, no se observaron diferencias significativas entre los grupos BLP y SLS en la mortalidad cardiovascular ni el infarto de miocardio del vaso diana (IMVD). No obstante, la RLD por motivos clínicos fue mucho más habitual tras el tratamiento con BLP al cabo de 1 (p = 0,002) y 3 años (p < 0,001). Se debe mencionar que el análisis de subgrupos según la presencia de enfermedad de pequeños vasos frente a enfermedad de vasos de mayor calibre mostró una interacción significativa. En aquellos pacientes con enfermedad de vasos de mayor calibre, los SLS se asociaron a menos episodios del objetivo combinado orientado al dispositivo (p < 0,0001). En aquellos con enfermedad de pequeños vasos, las estrategias con BLP y SLS tuvieron una incidencia similar del objetivo combinado orientado al dispositivo hasta los 3 años. Aunque la hemorragia mayor fue numéricamente menos frecuente en el grupo de BLP, esta no varió significativamente entre los grupos37.
El ensayo SELUTION, presentado recientemente en un importante congreso científico, aleatorizó a 3.341 pacientes aptos para someterse a un ICP a una estrategia con BLS empleando el dispositivo SELUTION SLR o a una estrategia con SFA, con aleatorización previa a la preparación de la lesión38. Todos los participantes presentaban 1 lesión de novo en 1 vaso de entre 2,0 y 5,0 mm. Se produjo un cruce al implante de SFA en el 20% de los pacientes aleatorizados a la estrategia con BLS.
El objetivo compuesto principal de fracaso del vaso diana (FVD) al año incluyó la mortalidad cardiovascular, el IMVD y la RVD por motivos clínicos. Se demostró la no inferioridad en el análisis por intención de tratar. Aunque el ensayo tenía criterios de inclusión amplios, se excluyó a todos aquellos pacientes con infarto agudo de miocardio con elevación del segmento ST, oclusiones coronarias totales crónicas, RIS o lesiones del tronco común izquierdo. Se observaron interacciones significativas según el sexo, con peores resultados de la estrategia con BLS en mujeres; según el grado de calcificación moderada-grave, con mejores resultados del BLS en lesiones calcificadas y según la presencia de ARH, con mejores resultados de la estrategia con BLS.
Una revisión sistemática y metanálisis reciente de ECA que compararon BFA y SFA en 2.961 pacientes con enfermedad de grandes vasos de novo mostró que el tratamiento con BFA se asoció a riesgos de RLD, mortalidad por cualquier causa, mortalidad cardiovascular, IM y MACE similares a los observados con el implante de SFA. No obstante, el tratamiento con BFA se asoció a un mayor riesgo de RVD43.
Todos los estudios incluidos en este metanálisis evaluaron estrategias de ICP basadas en BLP, aunque los criterios de preparación conveniente de la lesión, la duración del inflado del balón y los resultados angiográficos y clínicos variaron entre los distintos estudios. La trombosis del vaso diana no se notificó en estos ensayos y constituye uno de los aspectos de seguridad más importantes a tener en cuenta a la hora de optar por una ICP con BFA para el tratamiento de la enfermedad de grandes vasos. Estas diferencias metodológicas ponen de manifiesto áreas relevantes para futuros ECA44.
Lesiones en bifurcación
En teoría, los BFA ofrecen varias ventajas para el tratamiento de lesiones en bifurcación, especialmente cuando se utilizan dentro de una estrategia de implante de stent convencional. Algunas de estas ventajas son la administración dirigida del tratamiento antiproliferativo a la rama lateral (RL), un menor riesgo de desplazamiento de la carina y trombosis del stent, así como la prevención de la mala aposición del stent y deformación del polímero.
Respecto al beneficio del tratamiento con BFA de la RL durante el implante de un stent convencional, el ensayo PEPCAD-BIF aleatorizó a 64 pacientes con lesiones en bifurcación y un diámetro de referencia de la RL de 2,0 a 3,5 mm a una angioplastia con BFA o una ICP-balón. Tanto el objetivo principal de PLT como la incidencia de reestenosis binaria fueron mucho menores en el grupo que recibió la estrategia de BFA45.
Gao et al. realizaron el ensayo DCB-BIF en el que se compararon los BFA con balones ND para el tratamiento de la RL en 784 pacientes con verdaderas lesiones en bifurcación sometidos a implante de stent en el vaso principal y con afectación grave de la RL. El objetivo compuesto principal de mortalidad cardiovascular, IMVD o RLD por motivos clínicos fue mucho menos habitual en el grupo tratado con BFA (p = 0,013), principalmente por una menor incidencia de IMVD46.
En el ensayo SPACIOUS, Zhou et al. incluyeron a un total de 230 pacientes con lesiones de novo en bifurcaciones verdaderas sin afectación del tronco común izquierdo aleatorizados para someterse a una angioplastia con BLS o BLP de la RL. La PLT no varió significativamente entre los grupos, y la reestenosis binaria fue mucho menos frecuente en el grupo tratado con sirolimus (p = 0,043). Los resultados clínicos, incluida la mortalidad, el IM y la revascularización, fueron similares entre los grupos47.
Un metanálisis de Zheng et al., que incluyó a 934 pacientes extraídos de 10 estudios, mostró que el tratamiento de la RL con BFA se asoció a una menor PLT, así como a una menor incidencia de reestenosis binaria que la ICP-balón. La incidencia de MACE a los 12 meses también fue mucho menor en el grupo tratado con BFA48. Se debe mencionar que el ensayo DCB-BIF no fue incluido en este metanálisis.
Oclusiones coronarias totales crónicas
El tratamiento de las oclusiones coronarias totales crónicas ha ido adquiriendo importancia clínica durante la última década y cada vez hay más evidencias que indican que una ICP exitosa mejora los síntomas y reduce la carga isquémica49. El implante de un SFA presenta ciertas limitaciones; por eso, las estrategias alternativas destinadas a evitar implantes coronarios permanentes suscitan cada vez más interés.50
En un análisis retrospectivo del registro PROGRESS-CTO, se emplearon BFA en 454 pacientes (3,7%). Se empleó una única estrategia con BFA en el 48,4% de los casos. Los pacientes del grupo con BFA como único tratamiento presentaban características angiográficas más favorables y una tasa de éxito técnico similar a la de los pacientes tratados con una estrategia híbrida de SFA-BFA. Durante una mediana de seguimiento de 323 días, el grupo con BFA como único tratamiento tuvo una menor incidencia de MACE (p = 0,032)51.
Yan et al.52 realizaron un análisis retrospectivo de pacientes con oclusiones coronarias totales crónicas revascularizadas satisfactoriamente y enfermedad distal difusa tratados con una estrategia de SFA como único tratamiento o una estrategia híbrida de SFA-BFA. A los 24 meses, el grupo tratado con la estrategia híbrida tuvo una incidencia de MACE mucho más baja (p = 0,008) y experimentó una mejoría significativa de los síntomas anginosos (p < 0,001).
En el estudio PICCOLETO X, Cortese et al.53 realizaron un registro multicéntrico que incluyó a 938 pacientes y compararon estrategias de BFA como único tratamiento frente a estrategias de BFA-SFA. A los 12 meses, el objetivo principal de FVD se notificó en el 9,5% de la población total, sin observarse diferencias significativas entre los grupos.
Panuccio et al.54 realizaron un metanálisis de 6 estudios observacionales de 2.221 pacientes sometidos a ICP por oclusiones coronarias totales crónicas y compararon estrategias de BFA como único tratamiento frente a estrategias híbridas. El objetivo principal de RLD durante un seguimiento medio de 2,8 años no varió entre los 2 grupos. Los objetivos secundarios, incluidos los MACE, la mortalidad cardiovascular, la RVD y el IMVD, también fueron similares.
En la actualidad, se están realizando varios ECA para analizar el uso de BFA para el tratamiento de oclusiones coronarias totales crónicas que deberían de proporcionar evidencias más sólidas a este respecto55,56.
ESCENARIOS CLÍNICOS
Síndrome coronario agudo
Los pacientes con síndrome coronario agudo (SCA) presentan un mayor riesgo isquémico y sigue habiendo dudas en torno a la viabilidad de la ICP con BFA en lesiones con una carga trombótica alta. No obstante, preparar adecuadamente la lesión y el restablecimiento de un flujo distal de grado TIMI 3 facilitan el uso de BFA en este contexto.
El ensayo PEPCAD NSTEMI evaluó a 210 pacientes con infarto agudo de miocardio sin elevación del segmento ST. La estrategia con BLP como único tratamiento no fue inferior a los SM y SFA en lo que se refiere al FLD a los 9 meses. La incidencia global de MACE fue del 6,7% con BLP y del 14,2% con implante de SFA. Ni la RLD ni la PLT variaron significativamente entre los grupos. Todos los pacientes recibieron un curso de TAPD de 1 año de duración.42
El estudio REVELATION aleatorizó a 120 pacientes con infarto agudo de miocardio con elevación del segmento ST y un porcentaje de estenosis residual por diámetro < 50% tras aspiración del trombo a tratamiento de la lesión culpable con un BLP o un SLS. Durante el seguimiento a 2 años, la incidencia de MACE no varió significativamente entre los grupos. Todos los pacientes recibieron un curso de TAPD de 1 año de duración36.
El ensayo REC-CAGEFREE II evaluó específicamente la duración del TAPD en pacientes con SCA tratados mediante ICP solo con BLP39. Realizado en 41 centros de China, el ensayo aleatorizó a 1.948 pacientes con SCA a una desescalada progresiva del TAPD, que consistió en un curso de TAPD de 1 mes de duración con ticagrelor, seguido de 5 meses de monoterapia con ticagrelor y, por último, 6 meses de monoterapia con aspirina, o en un curso de TAPD estándar de 12 meses de duración de aspirina + ticagrelor. La desescalada progresiva del TAPD fue no inferior al curso de TAPD de 12 meses de duración para el objetivo compuesto principal de hemorragia tipo 3 o 5 según los criterios del Bleeding Academic Research Consortium (BARC), mortalidad por cualquier causa, ictus, IM y revascularización a los 12 meses (p para no inferioridad = 0,01). El compuesto de mortalidad por cualquier causa, ictus, IM y revascularización fue similar entre los grupos y la hemorragia BARC tipo 3 o 5 menos frecuente en el grupo de desescalada progresiva.
Se debe mencionar que solo el 44% de los pacientes presentó infarto agudo de miocardio con o sin elevación del segmento ST; el resto, angina inestable. Si se tiene en cuenta que el diámetro medio del BLP fue de 2,72 mm, la mayoría de las lesiones tratadas se encuadraron en la categoría de pequeños vasos. Además, en la mayoría de los pacientes solo se trató 1 lesión. Estos hallazgos sugieren que la población del ensayo estaba altamente seleccionada y que, por tanto, los resultados no deberían extrapolarse a toda la población con SCA. No obstante, este fue uno de los primeros ECA que evaluaron la duración del TAPD en pacientes tratados con BFA y avala la hipótesis de que un curso antiagregante plaquetario corto podría bastar en determinados pacientes con SCA.
En cuanto a las perspectivas futuras, el ensayo COPERNICAN, en curso en la actualidad, es un estudio español de pacientes con infarto agudo de miocardio con elevación del segmento ST aleatorizados a recibir BLP o SLS en lesiones culpables y no culpables aptas para tratamiento, bien durante la ICP inicial o como parte de una estrategia por etapas. El objetivo principal del estudio es un compuesto de FLD a los 12 meses. El régimen antitrombótico se deja a criterio del operador; en este sentido, los análisis de subgrupos preespecificados de las distintas estrategias terapéuticas deberían aportar información adicional. El ensayo pretende avalar la ampliación de uso de la ICP con BFA para el tratamiento del SCA mediante la evaluación del perfil de seguridad y eficacia de esta estrategia sin implantes metálicos57.
En la actualidad, por lo general, la duración recomendada de TAPD tras el implante de un SFA o la realización de una ICP con BFA en pacientes con SCA sigue siendo 12 meses58.
Pacientes con alto riesgo hemorrágico
El ARH es un escenario clínico cada vez más frecuente entre pacientes sometidos a ICP. El aumento de la esperanza de vida ha propiciado un incremento proporcional de la realización de ICP en pacientes de edad avanzada y en aquellos que precisan anticoagulación oral a largo plazo.
Los pacientes que presentan complicaciones hemorrágicas tras una ICP tienen una incidencia mucho mayor de mortalidad por cualquier causa y otros episodios adversos, incluidos el IM no mortal, el ictus y hospitalizaciones largas, que los pacientes sin dichas complicaciones59.
El ensayo DEBUT aleatorizó a 220 pacientes con ARH a tratamiento con BLP o SM40. A los 9 meses, el objetivo principal se notificó en el 14% de los pacientes del grupo SM y en el 1% de los del grupo BLP (p para superioridad = 0,00034). Ambos grupos recibieron un único curso de TAPD de 1 mes de duración, con independencia de que la presentación clínica fuese SCC o SCA.
Un análisis de subgrupos de la población con ARH del ensayo BASKET-SMALL 2 incluyó a 758 pacientes aleatorizados a recibir BLP o SFA de lesiones de novo en vasos coronarios nativos pequeños60. La incidencia de MACE no varió ostensiblemente entre los tratados con BLP o SFA, independientemente del riesgo hemorrágico de los pacientes. Aunque las diferencias no alcanzaron significancia estadística, la incidencia de hemorragia mayor fue menos habitual con BLP que con SFA en pacientes sin ARH (0,9 frente al 3,8%), mientras que en pacientes con ARH fue del 4,5 y 3,4%, respectivamente. El mayor número de hemorragias observado en pacientes sin ARH tratados con SFA probablemente se debió a una mayor duración del TAPD.
En el ensayo REC-CAGEFREE II descrito anteriormente, el 20,6% de los pacientes cumplieron criterios de ARH. Aunque en el grupo de desescalamiento de TAPD, la hemorragia BARC tipo 3 o 5 fue mucho menos habitual que en el grupo de tratamiento estándar, se mantuvo la no inferioridad para el objetivo principal. Estos hallazgos indican que un curso corto de TAPD en pacientes con ARH reduce los episodios hemorrágicos sin aumentar los isquémicos39.
También se ha evaluado el tratamiento antiagregante plaquetario simple (TAPS) en pacientes con ARH. En un estudio finlandés, 172 pacientes, el 87% de los cuales cumplía criterios de ARH, fueron sometidos a ICP con BFA y dados de alta con TAPS61. Al año, la incidencia de MACE y mortalidad por cualquier causa fue del 1,4 y 4,1%, respectivamente, en pacientes con SCC y del 7,1 y 12,1%, respectivamente, en pacientes con SCA. La incidencia de hemorragia significativa a nivel clínico, definida como hemorragia BARC tipo 2-5, fue del 10,5% a pesar de la edad avanzada y elevada carga de comorbilidad de la población.
Cortese et al.62 evaluaron a 107 pacientes con ARH sometidos a ICP con BFA y dados de alta con TAPS y los compararon con pacientes a tratamiento con un curso de TAPD de 6 meses de duración. Al año, la incidencia de MACE no varió significativamente entre los grupos y la incidencia acumulada de hemorragia BARC tipo 2-5 fue mucho menor en el grupo TAPS (p = 0,04).
En el registro EASTBOURNE, 2.123 pacientes fueron sometidos a ICP con BFA por lesiones de novo (56,3%) o RIS (47,7%). Un subgrupo de 113 pacientes (5,8%) recibió TAPS63. No se observó ningún episodio de RLD ni de cierre vascular brusco en el grupo TAPS. Al año, la incidencia de MACE y RLD fue similar con independencia de la estrategia antitrombótica utilizada, TAPS o TAPD.
La tabla S1 muestra detalles adicionales de estos 3 estudios.
En conclusión, en pacientes con ARH sometidos a ICP con BFA puede optarse por un curso corto de TAPD de 1 mes de duración, así como en pacientes seleccionados con riesgo hemorrágico muy alto.
Los principales hallazgos de los ECA que evaluaron la angioplastia con BFA en pacientes con enfermedad de grandes vasos, SCA o ARH se resumen en la tabla 3.
Pacientes con diabetes y enfermedad difusa o multivaso
Los pacientes diabéticos suelen presentar enfermedad coronaria compleja y difusa y un mayor riesgo de reestenosis, especialmente en vasos pequeños y lesiones en bifurcación. La capacidad de los BFA para evitar el implante de stents, sumado a sus resultados favorables en la enfermedad de pequeño vaso, sugiere que podrían ser beneficiosos en esta población de alto riesgo. En este sentido, BFA y SFA deben considerarse dispositivos complementarios que pueden combinarse en estrategias híbridas para reducir la longitud total de stent.
Un estudio retrospectivo incluyó a 254 pacientes con enfermedad multivaso tratados exitosamente con BFA, solos o acompañados de un SFA, y los comparó con 254 pacientes emparejados por puntuación de la propensión tratados con SFA de segunda generación. La estrategia de BFA se asoció a una incidencia más baja de MACE64.
En un análisis de subgrupos a 3 años del ensayo BASKET-SMALL 2, la incidencia de RVD fue mucho menor en pacientes con diabetes mellitus tratados con BLP (p = 0,036), mientras que, en pacientes no diabéticos, no se observaron diferencias significativas.65 La estrategia TAPD empleada en este estudio consistió en un curso de TAPD de 1 mes de duración tras la ICP con BLP. No obstante, los pacientes diabéticos insulinodependientes solo representaron el 12,6% de la población del estudio; en este sentido, no puede formularse ninguna recomendación sólida por el limitado tamaño de la muestra.
INDICACIONES ACTUALES PARA EL USO DE BFA
A partir de la evidencia y conocimientos acumulados en los últimos años, nuestras recomendaciones para el uso de BFA se resumen a continuación (figura 3 y figura 4)66.
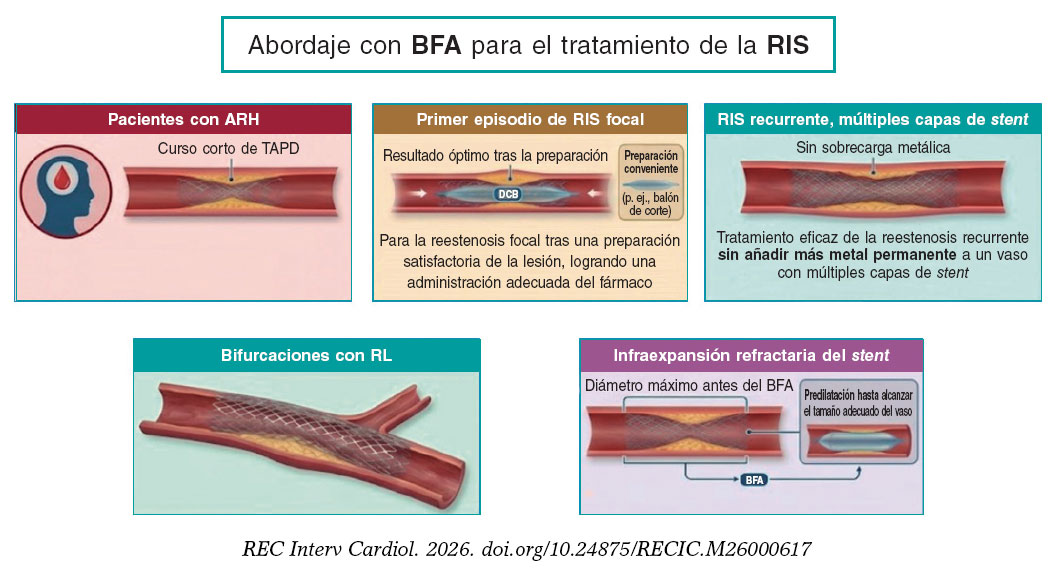
Figura 3. Indicaciones recomendadas para el tratamiento con BFA de la RIS. ARH: alto riesgo hemorrágico; BFA: balón farmacoactivo; RIS: reestenosis intrastent; RL: rama lateral; TAPD: tratamiento antiagregante plaquetario doble.
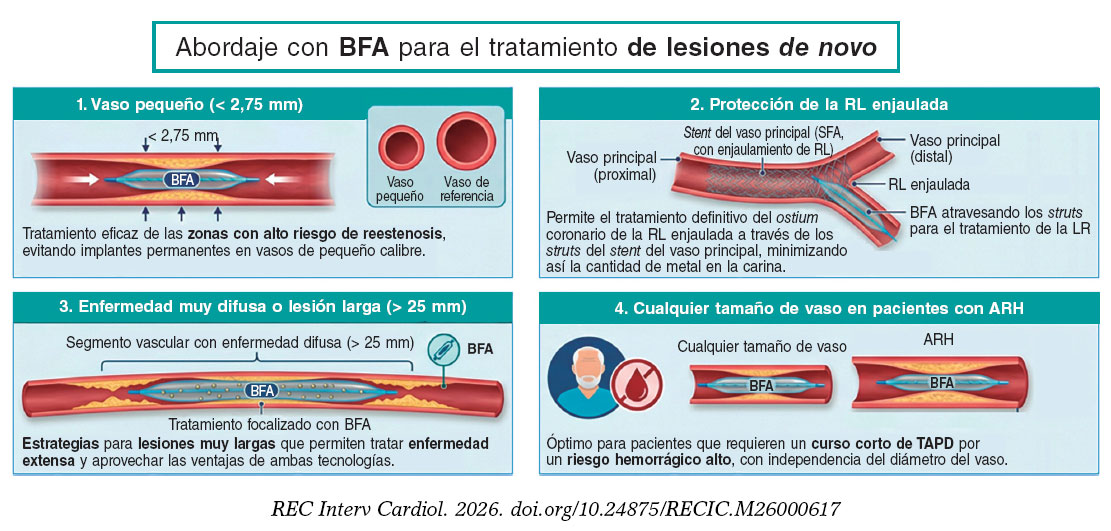
Figura 4. Indicaciones recomendadas para el tratamiento con BFA de lesiones de novo. ARH: alto riesgo hemorrágico; BFA: balón farmacoactivo; RL: rama lateral; SFA: stent farmacoactivo; TAPD: tratamiento antiagregante plaquetario doble.
Reestenosis intrastent
Se recomienda considerar el tratamiento con BFA en los siguientes escenarios: a) primer episodio de reestenosis intrastent (RIS) focal con resultado óptimo tras una preparación adecuada de la lesión; b) RIS recurrente con múltiples capas de stent; c) infraexpansión refractaria del stent; d) lesiones en bifurcación con afectación de rama lateral; e) pacientes con ARH.
Lesiones de novo
Se recomienda considerar el tratamiento con BFA en los siguientes escenarios: a) vasos pequeños con un diámetro de referencia < 2,75 mm; b) tratamiento de la RL ostial o proximal durante el implante de un stent condicional; c) enfermedad muy difusa o lesiones largas > 25 mm, con ayuda de una estrategia híbrida BFA-SFA cuando proceda; d) lesiones en vasos de cualquier tamaño en pacientes con ARH, especialmente aquellos con ARH muy elevado.
PROPUESTA DE ALGORITMO DE TRATAMIENTO ANTITROMBÓTICO TRAS ICP SOLO CON BFA
El Tercer Informe del International DCB Consensus Group, publicado en 2020, se elaboró en respuesta a la falta de estandarización y comparabilidad entre los estudios con BFA10. El grupo propuso un curso de TAPD de 4 semanas de duración tanto para la RIS como para las lesiones de novo en pacientes con SCC a tratamiento con ICP solo con BFA. Los autores también señalaron que la duración del TAPD tras el tratamiento con BFA podría reducirse aún más en pacientes con ARH y que la anticoagulación oral puede combinarse con TAPS en algunos pacientes10.
Según las guías europeas de práctica clínica actuales, se recomienda un curso de TAPD de 6 meses de duración tras la angioplastia con BFA en pacientes con SCC y de 12 meses en aquellos con SCA. Aunque en pacientes con ARH, se considera apropiado un curso de TAPD de 3 meses de duración, podría considerarse una pauta más corta de 1 mes de duración.28,58
Aunque nuestra estrategia antiagregante plaquetaria propuesta para pacientes tratados mediante ICP con BFA se basa en una interpretación personal de la evidencia revisada, también reconoce la ausencia de datos sólidos y aleatorizados procedentes de ECA (figura 5 y figura 6).
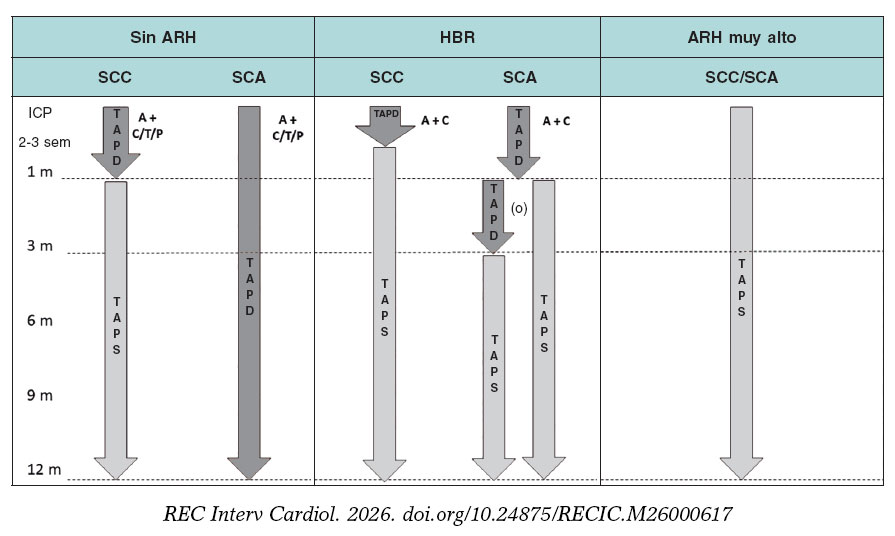
Figura 5. Tratamiento antiagregante plaquetario durante el primer año tras una ICP con BFA en pacientes sin indicación de anticoagulación oral. A: aspirina; ARH: alto riesgo hemorrágico; BFA: balón farmacoactivo; C: clopidogrel; ICP: intervención coronaria percutánea; m: meses; P: prasugrel; RL: rama lateral; SCA: síndrome coronario agudo; SCC: síndrome coronario crónico; sem: semanas; T: ticagrelor; TAPD: tratamiento antiagregante plaquetario doble; TAPS: tratamiento antiagregante plaquetario simple.
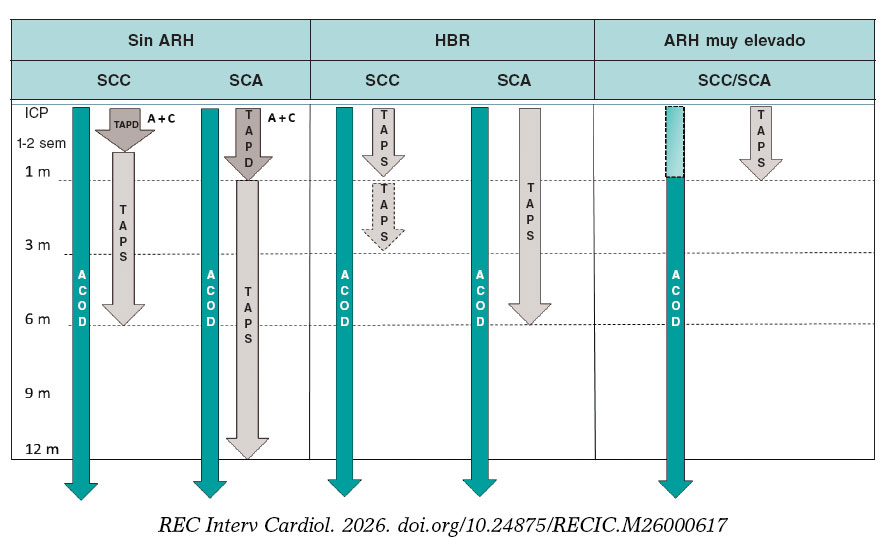
Figura 6. Tratamiento antitrombótico durante el primer año tras una ICP con BFA en pacientes con indicación de anticoagulación oral. A: aspirina; ACOD: anticoagulante oral directo; ARH: alto riesgo hemorrágico; BFA: balón farmacoactivo; C: clopidogrel; ICP: intervención coronaria percutánea; M: meses; SCA: síndrome coronario agudo; SCC: síndrome coronario crónico; sem: semanas; TAPD: tratamiento antiagregante plaquetario doble; TAPS: tratamiento antiagregante plaquetario simple.
El riesgo hemorrágico no es dicotómico, sino que se distribuye a lo largo de un continuo y puede dividirse en 3 categorías. La puntuación obtenida en la escala PRECISE-HBR estratifica el riesgo hemorrá- gico del siguiente modo: riesgo hemorrágico muy alto, definido por una incidencia de hemorragias tipo 3 o 5 según BARC al año ≥ 6% y una puntuación ≥ 27; ARH, definido por una incidencia anual ≥ 4% pero < 6% y una puntuación de 23-26; y ausencia de ARH, definida por una incidencia anual < 4% y una puntuación ≤ 2267.
La primera consideración que debe hacerse es si el paciente precisa, o no, anticoagulación oral y cuál es el grado de riesgo hemorrágico: bajo, ARH o ARH muy elevado. La segunda consideración es la presentación clínica: SCC o SCA.
Recomendaciones cuando no es preciso administrar anticoagulación oral
En pacientes sin ARH, se recomienda administrar un curso de TAPD de 1 mes de duración tras una ICP con BFA por SCC y de 12 meses tras un SCA. Se puede emplear cualquier inhibidor oral del P2Y12.
En pacientes con ARH, aquellos con SCC pueden recibir un curso de TAPD de 2-3 semanas de duración seguido de TAPS y en pacientes con SCA, un curso de TAPD de 1-3 meses de duración según las características clínicas de cada paciente. Se recomienda emplear clopidogrel como inhibidor del P2Y12. El complejo grupo de pacientes con ARH muy elevado se puede tratar solo con TAPS desde el alta hospitalaria, preferentemente con clopidogrel (figura 5).
Recomendaciones cuando sí es preciso administrar anticoagulación oral
En pacientes sin ARH, se recomienda un curso de tratamiento triple con un anticoagulante oral directo (ACOD + TAPD) de 1-2 semanas de duración tras la ICP por SCC y un curso de 1 mes de duración tras un SCA. A continuación, se recomienda administrar tratamiento doble (ACOD + clopidogrel) hasta completar 12 meses y, después, continuar con monoterapia con ACOD.
En pacientes con ARH, se recomienda administrarse un curso de tratamiento doble (ACOD + clopidogrel) de 1-3 meses de duración tras la ICP por SCC y de hasta 6 meses tras un SCA. Luego, se recomienda monoterapia con un ACOD.
En el grupo especialmente complejo de pacientes con ARH muy elevado puede se recomienda tratamiento doble durante 1 mes seguido de monoterapia con ACOD. También se puede optar por TAPS durante el primer mes, seguido de monoterapia con ACOD (figura 6).
Como la evidencia en este ámbito sigue siendo extremadamente limitada, estas recomendaciones deben considerarse propuestas provisionales pendientes de validación en futuros estudios.
CONCLUSIONES
En líneas generales, tanto los BFA como los SFA deben considerarse tecnologías complementarias y no competidoras. Reducir la carga metálica permanente en la enfermedad multivaso compleja es una estrategia atractiva y cada vez se emplean más abordajes híbridos con BFA en la práctica clínica.
En la actualidad, la evidencia respalda especialmente el uso de BFA para el tratamiento de la RIS, la enfermedad de pequeño vaso, las lesiones en bifurcación y pacientes con ARH, en quienes una estrategia «sin implante» reduce la carga metálica y permite la administración de cursos antitrombóticos más cortos. La preparación óptima de la lesión y una cuidadosa selección de los pacientes siguen siendo esenciales para obtener resultados favorables.
No debe asumirse un efecto de clase, ya que las distintas plataformas de BFA difieren sustancialmente en su diseño, formulación del fármaco, excipiente y características de liberación, factores que pueden influir en el rendimiento clínico68.
Aunque la evidencia que existe en torno al tratamiento antitrombótico tras una ICP con BFA sigue siendo limitada, los datos que van apareciendo a este respeto indican que un curso corto de TAPD e incluso de TAPS en ciertos pacientes con ARH, podría ser una estrategia viable y segura. Se necesitan más ensayos aleatorizados que definan mejor cuál es el papel de los BFA en la enfermedad de grandes vasos y recomienden estrategias antitrombóticas individualizadas.
En conclusión, la angioplastia con BFA puede ser una alternativa cuando el implante de un SFA es complicado por factores anatómicos o clínicos.
La figura 7 ofrece un resumen visual integral de esta revisión a modo de figura central.
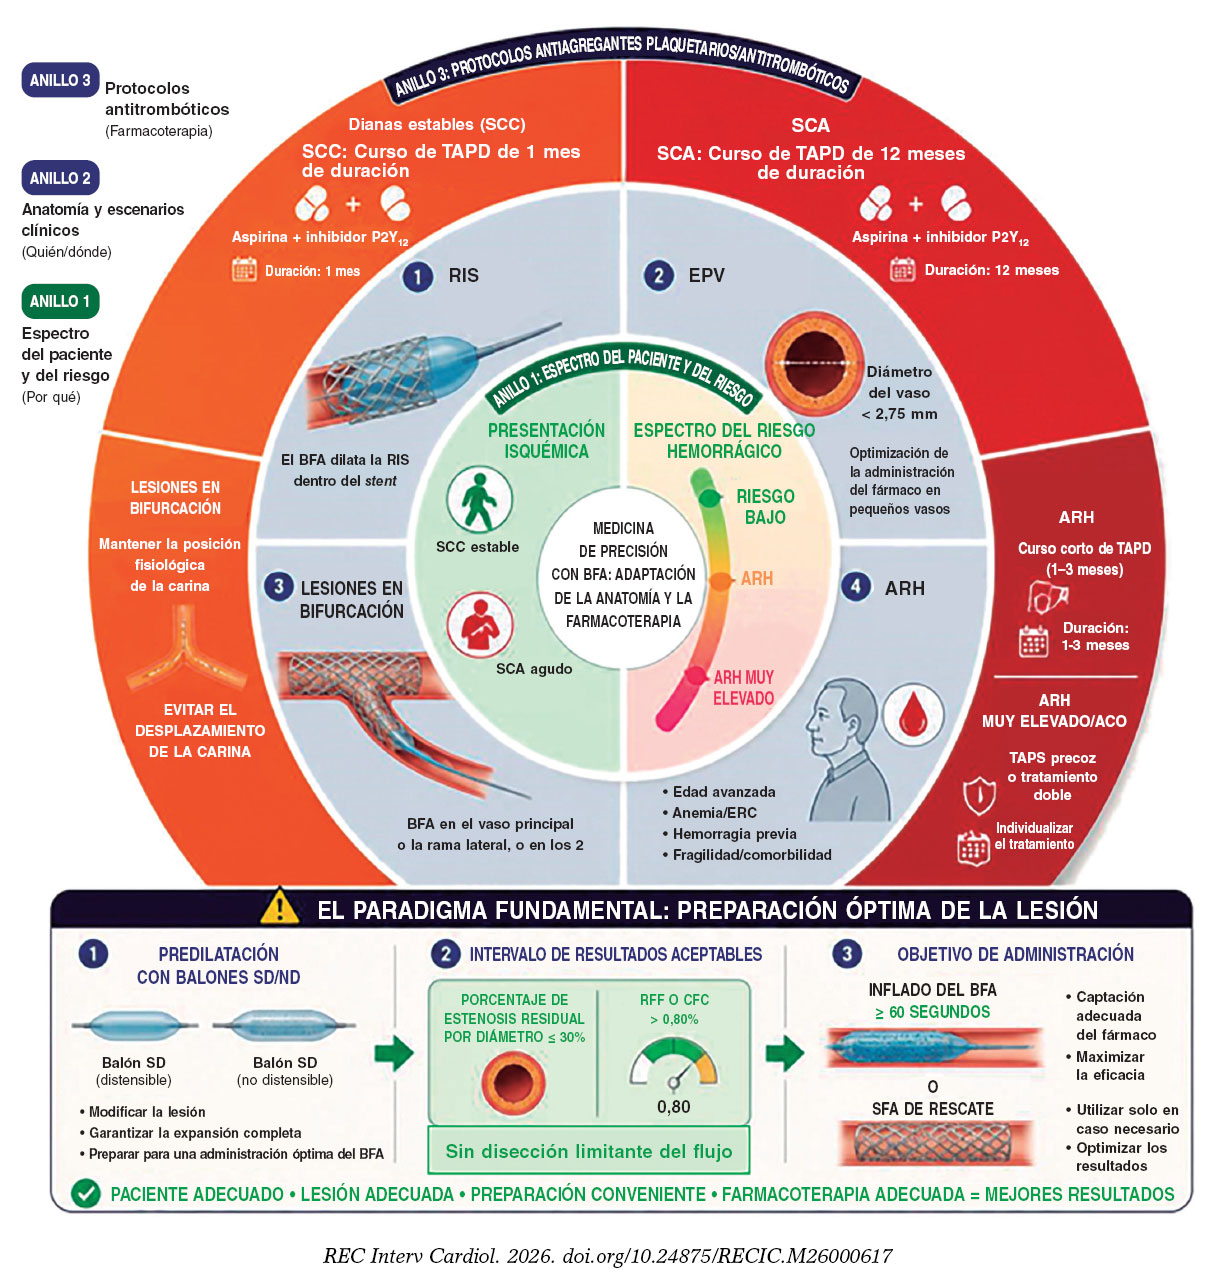
Figura 7. Figura central. La rueda incorpora 3 niveles de toma de decisiones: el paciente y el perfil de riesgo hemorrágico (anillo 1), la lesión anatómica diana o el alto riesgo hemorrágico (anillo 2) y la estrategia antitrombótica correspondiente (anillo 3). El panel inferior resume la estrategia crítica de preparación de la lesión necesaria para optimizar los resultados. ACOD: anticoagulación oral directa; ARH: alto riesgo hemorrágico; BFA: balón farmacoactivo; CFC: cociente de flujo cuantitativo; EPV: enfermedad de pequeño vaso; ERC: enfermedad renal crónica; ND: balón no distensible; RFF: reserva fraccional de flujo; RIS: reestenosis intrastent; SCA: síndrome coronario agudo; SCC: síndrome coronario crónico; SD: balón semidistensible; SFA: stent farmacoactivo; TAPD: tratamiento antiagregante plaquetario doble; TAPS: tratamiento antiagregante plaquetario simple.
En la actualidad, el tratamiento con BFA despierta un interés considerable. Con el tiempo, es probable que este campo alcance un mayor equilibrio y una mejor definición de sus indicaciones y de las estrategias óptimas de uso69.
FINANCIACIÓN
Los autores no recibieron apoyo económico para la investigación, autoría ni publicación del presente artículo.
DECLARACIÓN SOBRE EL USO DE INTELIGENCIA ARTIFICIAL
Los autores utilizaron Google Gemini exclusivamente para elaborar figuras representativas que ilustrasen las distintas aplicaciones de los balones farmacoactivos en escenarios clínicos de reestenosis intrastent y lesiones de novo. Se utilizó Canva como para diseñar la figura central. Tras utilizar estas herramientas, los autores revisaron y editaron el contenido resultante y se hacen plenamente responsables de todo el contenido incluido en la presente revisión.
CONTRIBUCIÓN DE LOS AUTORES
J.M. de la Torre-Hernández y R.R. Hernández Caballero concibieron el tema y diseñaron la estructura de la revisión. J.M. de la Torre-Hernández, R.R. Hernández Caballero y S. Siliano realizaron la búsqueda bibliográfica y obtuvieron los datos sobre los balones farmacoactivos. R.R. Hernández Caballero y S. Siliano redactaron las secciones sobre la evidencia clínica actual y recopilaron los datos presentados en las tablas. R.R. Hernández Caballero y J.M. de la Torre-Hernández desarrollaron y organizaron las figuras utilizadas para el diagrama de flujo de preparación de la lesión, así como los algoritmos propuestos de tratamiento antitrombótico. Todos los autores hicieron una revisión crítica, editaron el manuscrito y dieron su aprobación a la versión definitiva.
CONFLICTO DE INTERESES
J.M. de la Torre-Hernández es editor jefe de REC: Interventional Cardiology. Se ha seguido el procedimiento editorial establecido en la revista para garantizar la gestión imparcial del manuscrito. J.M. de la Torre-Hernández dijo haber recibido pagos de Abbott, Medtronic, Philips, Biotronik, Amgen, Daiichi Sankyo, Boston Scientific y Novartis por su colaboración como ponente o pertenencia a comités asesores. R.R. Hernández Caballero y S. Siliano no declararon ningún conflicto de intereses.
MATERIAL ADICIONAL

BIBLIOGRAFÍA
1. Fezzi S, Scheller B, Cortese B, et al. Definitions and standardized endpoints for the use of drug-coated balloon in coronary artery disease: consensus document of the Drug Coated Balloon Academic Research Consortium. EuroIntervention. 2025;21:e1116–1136.
2. Tanaka T, Kawakami R, Shiraki T, et al. Drug-Coated Balloons in Percutaneous Coronary Interventions: Insights into Device Design and Translation to the Clinic. EMJ Int Cardiol. 2025;13:86-100.
3. Shin D, Singh M, Shlofmitz E, et al. Paclitaxel-coated versus sirolimus-coated balloon angioplasty for coronary artery disease: A systematic review and meta-analysis. Catheter Cardiovasc Interv. 2024;104:425-436.
4. Shahrori ZMF, Frazzetto M, Mahmud SH, Alghwyeen W, Cortese B. Drug-Coated Balloons: Recent Evidence and Upcoming Novelties. J Cardiovasc Dev Dis. 2025;12:194.
5. Lim Y, Oh S, Ahn JH, et al. Management of Abrupt Vessel Closure During Percutaneous Coronary Intervention: A Narrative Review. J Cardiovasc Interv. 2026;5:1-10.
6. Lee T, Ashikaga T, Nozato T, et al. Predictors of target lesion failure after percutaneous coronary intervention with a drug-coated balloon for de novo lesions. EuroIntervention. 2024;20:e818-e825.
7. Cortese B, Silva Orrego P, Agostoni P, et al. Effect of Drug-Coated Balloons in Native Coronary Artery Disease Left With a Dissection. JACC Cardiovasc Interv. 2015;8:2003-2009.
8. Ninomiya K, Serruys PW, Colombo A, et al. A Prospective Randomized Trial Comparing Sirolimus-Coated Balloon With Paclitaxel-Coated Balloon in De Novo Small Vessels. JACC Cardiovasc Interv. 2023;16:2884-2896.
9. Wan Ha W, Iwan Czyk S, Cortese B. Drug-coated balloons on the “big stage“: is this technology ready for an all-comer population with de novo lesions? REC Interv Cardiol. 2024;6:266-268.
10. Gao XF, Ge Z, Kong XQ, et al. Intravascular Ultrasound vs Angiography-Guided Drug-Coated Balloon Angioplasty: The ULTIMATE ? Trial. JACC Cardiovasc Interv. 2024;17:1519-1528.
11. Jeger RV, Eccleshall S, Wan Ahmad WA, et al. Drug-Coated Balloons for Coronary Artery Disease: Third Report of the International DCB Consensus Group. JACC Cardiovasc Interv. 2020;13:1391-1402.
12. Poerner TC, Duderstadt C, Goebel B, Kretzschmar D, Figulla HR, Otto S. Fractional flow reserve-guided coronary angioplasty using paclitaxel-coated balloons without stent implantation: feasibility, safety and 6-month results by angiography and optical coherence tomography. Clin Res Cardiol. 2017;106:18-27.
13. Her AY, Shin ES, Lee JM, et al. Paclitaxel-coated balloon treatment for functionally nonsignificant residual coronary lesions after balloon angioplasty. Int J Cardiovasc Imaging. 2018;34:1339-1347.
14. Unverdorben M, Vallbracht C, Cremers B, et al. Paclitaxel-coated balloon catheter versus paclitaxel-coated stent for the treatment of coronary in-stent restenosis. Circulation. 2009;119:2986-2994.
15. Alfonso F, Pérez-Vizcayno MJ, Cárdenas A, et al. A randomized comparison of drug-eluting balloon versus everolimus-eluting stent in patients with bare-metal stent-in-stent restenosis: the RIBS V Clinical Trial (Restenosis Intra-stent of Bare Metal Stents: paclitaxel-eluting balloon vs. everolimus-eluting stent). J Am Coll Cardiol. 2014;63:1378-1386.
16. Pleva L, Kukla P, Kusnierova P, Zapletalova J, Hlinomaz O. Comparison of the Efficacy of Paclitaxel-Eluting Balloon Catheters and Everolimus-Eluting Stents in the Treatment of Coronary In-Stent Restenosis: The Treatment of In-Stent Restenosis Study. Circ Cardiovasc Interv. 2016;9:e003316.
17. Adriaenssens T, Dens J, Ughi G, et al. Optical coherence tomography study of healing characteristics of paclitaxel-eluting balloons vs. everolimus-eluting stents for in-stent restenosis: the SEDUCE (Safety and Efficacy of a Drug elUting balloon in Coronary artery rEstenosis) randomised clinical trial. EuroIntervention. 2014;10:439-448.
18. Kufner S, Cassese S, Valeskini M, et al. Long-Term Efficacy and Safety of Paclitaxel-Eluting Balloon for the Treatment of Drug-Eluting Stent Restenosis: 3-Year Results of a Randomized Controlled Trial. JACC Cardiovasc Interv. 2015;8:877-884.
19. Xu B, Gao R, Wang J, et al; PEPCAD China ISR Trial Investigators. A prospective, multicenter, randomized trial of paclitaxel-coated balloon versus paclitaxel-eluting stent for the treatment of drug-eluting stent in-stent restenosis: results from the PEPCAD China ISR trial. JACC Cardiovasc Interv. 2014;7:204-211.
20. Alfonso F, Pérez-Vizcayno MJ, Cárdenas A, et al. A Prospective Randomized Trial of Drug-Eluting Balloons Versus Everolimus-Eluting Stents in Patients With In-Stent Restenosis of Drug-Eluting Stents: The RIBS IV Randomized Clinical Trial. J Am Coll Cardiol. 2015;66:23-33.
21. Wong YTA, Kang DY, Lee JB, et al. Comparison of drug-eluting stents and drug-coated balloon for the treatment of drug-eluting coronary stent restenosis: A randomized RESTORE trial. Am Heart J. 2018;197:35-42.
22. Cutlip DE, Mehran R, Sharma S, et al. Sirolimus-eluting balloon vs repeat drug-eluting stent or balloon angioplasty for coronary in-stent restenosis: The SELUTION4ISR randomized trial. J Am Coll Cardiol. 2026. https://doi.org/10.1016/j.jacc.2026.03.021.
23. Baan J Jr, Claessen BE, Dijk KB, et al. A Randomized Comparison of Paclitaxel-Eluting Balloon Versus Everolimus-Eluting Stent for the Treatment of Any In-Stent Restenosis: The DARE Trial. JACC Cardiovasc Interv. 2018;11:275-283.
24. Jensen CJ, Richardt G, Tölg R, et al. Angiographic and clinical performance of a paclitaxel-coated balloon compared to a second-generation sirolimus-eluting stent in patients with in-stent restenosis: the BIOLUX randomised controlled trial. EuroIntervention. 2018;14:1096-1103.
25. Giacoppo D, Alvarez-Covarrubias HA, Koch T, et al. Coronary artery restenosis treatment with plain balloon, drug-coated balloon, or drug-eluting stent: 10-year outcomes of the ISAR-DESIRE 3 trial. Eur Heart J. 2023;44:1343-1357.
26. Giacoppo D, Alfonso F, Xu B, et al. Drug-Coated Balloon Angioplasty Versus Drug-Eluting Stent Implantation in Patients With Coronary Stent Restenosis. J Am Coll Cardiol. 2020;75:2664-2678.
27. Padilla L, Liberman F, Tello J, et al. Safety and efficacy of the Essential Pro paclitaxel drug-eluting balloon for the treatment of coronary in-stent restenosis. REC Interv Cardiol. 2024;6:166-171.
28. Vrints C, Andreotti F, Koskinas KC, et al. 2024 ESC Guidelines for the management of chronic coronary syndromes. Eur Heart J. 2024;45:3415-3537.
29. Kleber FX, Mathey DG, Rittger H, Scheller B. German Drug-eluting Balloon Consensus Group. How to use the drug-eluting balloon: recommendations by the German consensus group. EuroIntervention. 2011;7(Suppl K):K125-K128.
30. Cortese B, Micheli A, Picchi A, et al. Paclitaxel-coated balloon versus drug-eluting stent during PCI of small coronary vessels, a prospective randomised clinical trial. The PICCOLETO study. Heart. 2010;96:1291-1296.
31. Tang Y, Qiao S, Su X, et al. Drug-Coated Balloon Versus Drug-Eluting Stent for Small-Vessel Disease: The RESTORE SVD China Randomized Trial. JACC Cardiovasc Interv. 2018;11:2381-2392.
32. Cortese B, Di Palma G, Guimaraes MG, et al. Drug-Coated Balloon Versus Drug-Eluting Stent for Small Coronary Vessel Disease: PICCOLETO II Randomized Clinical Trial. JACC Cardiovasc Interv. 2020;13:2840-2849.
33. Latib A, Colombo A, Castriota F, et al. A randomized multicenter study comparing a paclitaxel drug-eluting balloon with a paclitaxel-eluting stent in small coronary vessels: the BELLO (Balloon Elution and Late Loss Optimization) study. J Am Coll Cardiol. 2012;60:2473-2480.
34. Jeger RV, Farah A, Ohlow MA, et al. Drug-coated balloons for small coronary artery disease (BASKET-SMALL 2): an open-label randomised non-inferiority trial. Lancet. 2018;392:849-856.
35. Murphy G, Naughton A, Durand R, et al. Long-term Outcomes for Drug-eluting Balloons versus Drug-eluting Stents in the Treatment of Small Vessel Coronary Artery Disease: A Systematic Review and Meta-analysis. Interv Cardiol. 2023;18:e14.
36. Niehe SR, Vos NS, Van Der Schaaf RJ, et al. Two-Year Clinical Outcomes of the REVELATION Study: Sustained Safety and Feasibility of Paclitaxel-Coated Balloon Angioplasty Versus Drug-Eluting Stent in Acute Myocardial Infarction. J Invasive Cardiol. 2022;34:E39-E42.
37. Gao C, He X, Ouyang F, et al. Drug-coated balloon angioplasty with rescue stenting versus intended stenting for the treatment of patients with de novo coronary artery lesions (REC-CAGEFREE I): an open-label, randomised, non-inferiority trial. Lancet. 2024;404:1040-1050.
38. Spaulding C, Krackhardt F, Bogaerts K, et al; SELUTION DeNovo Investigators. Sirolimus-Eluting Balloon With Provisional Stenting Versus Systematic Drug-Eluting Stent Implantation to Treat De Novo Coronary Lesions: A Randomized, Open-Label, Noninferiority Trial. Circulation. 2026. https://doi.org/10.1161/CIRCULATIONAHA.126.079033.
39. Gao C, Zhu B, Ouyang F, et al. Stepwise dual antiplatelet therapy de-escalation in patients after drug coated balloon angioplasty (REC-CAGEFREE II): multicentre, randomised, open label, assessor blind, non-inferiority trial. BMJ. 2025;388:e082945.
40. Rissanen TT, Uskela S, Eränen J, et al. DEBUT trial investigators. Drug-coated balloon for treatment of de-novo coronary artery lesions in patients with high bleeding risk (DEBUT): a single-blind, randomised, non-inferiority trial. Lancet. 2019;394:230-239.
41. Yu X, Wang X, Ji F, et al. A Non-inferiority, Randomized Clinical Trial Comparing Paclitaxel-Coated Balloon Versus New-Generation Drug-Eluting Stents on Angiographic Outcomes for Coronary De Novo Lesions. Cardiovasc Drugs Ther. 2022;36:655-664.
42. Scheller B, Ohlow MA, Ewen S, et al. Bare metal or drug-eluting stent versus drug-coated balloon in non-ST-elevation myocardial infarction: the randomised PEPCAD NSTEMI trial. EuroIntervention. 2020;15:1527-1533.
43. Sorolla Romero JA, Novelli L, Llau García J, et al. Drug-coated balloons vs drug-eluting stents for the treatment of large native coronary artery disease. Meta-analysis of randomized controlled trials. REC Interv Cardiol. 2026;8:8-16.
44. Colombo A, Leone PP. Expanding the role of drug-coated balloons in native large coronary artery disease. REC Interv Cardiol. 2025;8:1-4.
45. Kleber FX, Rittger H, Ludwig J, et al. Drug eluting balloons as stand alone procedure for coronary bifurcational lesions: results of the randomized multicenter PEPCAD-BIF trial. Clin Res Cardiol. 2016;105:613-621.
46. Gao X, Tian N, Kan J, et al. Drug-Coated Balloon Angioplasty of the Side Branch During Provisional Stenting: The Multicenter Randomized DCB-BIF Trial. J Am Coll Cardiol. 2025;85:1-15.
47. Zhou Y, Hu Y, Zhao X, et al. Sirolimus-coated versus paclitaxel-coated balloons for bifurcated coronary lesions in the side branch: the SPACIOUS trial. EuroIntervention. 2025;21:e307-e317.
48. Zheng Y, Li J, Wang L, et al. Effect of Drug-Coated Balloon in Side Branch Protection for de novo Coronary Bifurcation Lesions: A Systematic Review and Meta-Analysis. Front Cardiovasc Med. 2021;8:758560.
49. O'Brien JM, Dautov R, Sapontis J. Chronic Total Occlusions: A State-of-the-Art Review. Heart Lung Circ. 2024;33:764-772.
50. Mahadevan K, Cosgrove C, Strange JW. Factors Influencing Stent Failure in Chronic Total Occlusion Coronary Intervention. Interv Cardiol. 2021;16:e27.
51. Mutlu D, Rempakos A, Strepkos D, et al. Drug-Coated Balloons in Chronic Total Occlusion Percutaneous Coronary Intervention: Insights From the PROGRESS-CTO Registry. Catheter Cardiovasc Interv. 2025;106:3783-3795.
52. Yan X, Gao X, Hu Y, et al. PCI for Chronic Total Occlusions with Distal Diffuse Disease: Stent Alone vs. Stent plus Drug Balloon. Int J Cardiol Heart Vasc. 2025;60:101762.
53. Cortese B, Gasparini G, Meunier L, et al. Drug Coated Balloon-based angioplasty for Chronic Total Occlusions: The PICCOLETO X study. J Am Coll Cardiol Intv. 2026;19:1895-1905.
54. Panuccio G, Abdelwahed YS, Werner GS, et al. Drug-coated balloons and hybrid strategies versus drug-eluting stents in chronic total occlusions: a systematic review and meta-analysis. Rev Esp Cardiol. 2026;79:358-368.
55. Gorgulu S. Drug-Coated Balloon Versus Drug-Eluting Stent Angioplasty for Treatment of Chronic Total Occlusion - The DCB-CTO Trial (DCB-CTO). ClinicalTrial.gov Identifier: NCT07369765. Updated 2026-01-27. Disponible en: https://clinicaltrials.gov/study/NCT07369765?tab=study. Consultado 6 Mar 2026.
56. Somsen YBO, de Winter RW, Wu J, et al. Design and rationale of the drug-coated balloon coronary angioplasty versus stenting for treatment of disease adjacent to a chronic total occlusion (Co-CTO) trial. Am Heart J. 2025;288:65-76.
57. Sanz-Sánchez J, Santos Martínez S, Rumiz González E, et al. Reduced stent strategy versus conventional percutaneous coronary revascularization in patients presenting with STEMI: design of the COPERNICAN trial. Rev Esp Cardiol. 2026;79:100-105.
58. Byrne RA, Rossello X, Coughlan JJ, et al. 2023 ESC Guidelines for the management of acute coronary syndromes. Eur Heart J Acute Cardiovasc Care. 2024;13:55-161.
59. Urban P, Mehran R, Colleran R, et al. Defining High Bleeding Risk in Patients Undergoing Percutaneous Coronary Intervention. Circulation. 2019;140:240-261.
60. Scheller B, Rissanen TT, Farah A, et al. Drug-Coated Balloon for Small Coronary Artery Disease in Patients With and Without High-Bleeding Risk in the BASKET-SMALL 2 Trial. Circ Cardiovasc Interv. 2022;15:e011569.
61. Räsänen A, Kärkkäinen JM, Eranti A, Eränen J, Rissanen TT. Percutaneous coronary intervention with drug-coated balloon-only strategy combined with single antiplatelet treatment in patients at high bleeding risk: Single center experience of a novel concept. Catheter Cardiovasc Interv. 2023;101:569-578.
62. Cortese B, Serruys PW. Single-Antiplatelet Treatment After Coronary Angioplasty With Drug-Coated Balloon. J Am Heart Assoc. 2023;12:e028413.
63. Mangieri A, Testa L, Heang TM, et al. Safety and efficacy of single antiplatelet therapy in a large cohort of patients treated with sirolimus-coated balloon: Post hoc analysis from the prospective EASTBOURNE registry. Cardiovasc Revasc Med. 2025;74:52-56.
64. Her AY, Shin ES, Kim S, et al. Drug-coated balloon-based versus drug-eluting stent-only revascularization in patients with diabetes and multivessel coronary artery disease. Cardiovasc Diabetol. 2023;22:120.
65. Jeger RV, Farah A, Ohlow MA, et al. Long-term efficacy and safety of drug-coated balloons versus drug-eluting stents for small coronary artery disease (BASKET-SMALL 2): 3-year follow-up of a randomised, non-inferiority trial. Lancet. 2020;396:1504-1510
66. Fezzi S, Serruys PW, Cortese B, et al. Indications for Use of Drug-Coated Balloons in Coronary Intervention: Academic Research Consortium Position Statement. J Am Coll Cardiol. 2025;86:1170-1202.
67. Gragnano F, van Klaveren D, Heg D, et al. Derivation and Validation of the PRECISE-HBR Score to Predict Bleeding After Percutaneous Coronary Intervention. Circulation. 2025;151:343-355.
68. Natarajan R, Chandrasekharan K, Eccleshalla SC. PCB vs SCB: has the balance begun to shift? REC Interv Cardiol. 2026. https://doi.org/10.24875/RECICE.M26000588.
69. Colombo A, Leone P. Expanding the role of drug-coated balloons in native large coronary artery disease. REC Interv Cardiol. 2026;8:1-4.
RESUMEN
Las complicaciones mecánicas del infarto agudo de miocardio, rotura del septo interventricular, rotura del músculo papilar y rotura de la pared libre, son raras (< 0,3%), pero letales, con una mortalidad hospitalaria del 40-90%. Estas afecciones cursan con shock cardiogénico y requieren tratamiento en centros con experiencia quirúrgica cardiaca y equipos multidisciplinarios. El soporte circulatorio mecánico (SCM)—balón de contrapulsación intraaórtico (BCIAo), Impella y oxigenador extracorpóreo de membrana venoarterial (ECMO-VA)—actúa como puente a la estabilización hemodinámica antes de la reparación definitiva. Las guías 2025 del American College of Cardiology y la American Heart Association recomiendan SCM individualizado (clase IIa-IIb, nivel de evidencia B-C). Los ensayos aleatorizados han excluido estas complicaciones; la evidencia procede tanto de registros como de series observacionales. En la rotura del septo interventricular, el BCIAo es de primera línea, aunque el ECMO-VA suele ser necesario; la cirugía diferida (> 7 días) mejora los resultados. La rotura del músculo papilar requiere cirugía urgente con BCIAo como puente. La rotura de la pared libre exige cirugía urgente; el ECMO-VA puede ser el tratamiento puente. El SCM gana tiempo, pero no se ha demostrado su beneficio en cuanto a mortalidad.
Palabras clave: Shock cardiogénico. Complicaciones mecánicas. Soporte circulatorio mecánico
ABSTRACT
Mechanical complications of acute myocardial infarction—ventricular septal rupture, papillary muscle rupture, and free-wall rupture—are rare (< 0.3%) but lethal, with in-hospital mortality rates of 40% to 90%. These conditions may cause cardiogenic shock and require management at high-volume surgical centers by a multidisciplinary heart team. Mechanical circulatory support (MCS), including intra-aortic balloon pump (IABP), Impella, and venoarterial extracorporeal membrane oxygenation (VA-ECMO) may serve as a bridge to hemodynamic stabilization before definitive surgical or percutaneous repair. IABP reduces afterload and shunt fraction, Impella provides active left ventricular unloading, and VA-ECMO provides full cardiopulmonary support in refractory shock. The 2025 American College of Cardiology/American Heart Association guidelines recommend individualized use of short-term MCS (class IIa–IIb; level of evidence, B–C). Randomized trials of cardiogenic shock have excluded these patients; therefore, the available evidence is derived from registries and observational series subject to substantial selection bias. In postinfarction ventricular septal defect, IABP is generally considered first-line support, although VA-ECMO is often required. Delayed surgery (> 7 days) is associated with improved outcomes, although selection bias remains an important confounder. Papillary muscle rupture requires emergency surgery, with IABP used as a bridge; Impella should be used cautiously. Free-wall rupture also mandates emergency surgery; and VA-ECMO may serve as a bridge. MCS may provide time for stabilization and recovery, but no mortality benefit has been conclusively demonstrated. Optimal use requires expert multidisciplinary care.
Keywords: Cardiogenic shock. Mechanical complications. Mechanical circulatory support
Abreviaturas
BCIAo: balón de contrapulsación intraaórtico. CIVPI: comunicación interventricular posinfarto. ECMO-VA: oxigenador extracorpóreo de membrana venoarterial. IAM: infarto agudo de miocardio. RMP: rotura del músculo papilar. RSI: rotura del septo interventricular. SCM: soporte circulatorio mecánico. VI: ventrículo izquierdo.
INTRODUCCIÓN
Las complicaciones mecánicas del infarto agudo de miocardio (IAM)—la rotura del septo interventricular (RSI), la rotura del músculo papilar (RMP), causante de insuficiencia mitral aguda, y la rotura de la pared libre—son episodios infrecuentes pero catastróficos que suelen ocurrir entre 3 y 7 días después del IAM. Cursan con insuficiencia cardiaca aguda, shock cardiogénico, un soplo de nueva aparición o colapso hemodinámico, y se asocian con tasas de mortalidad de entre el 40 y el 90%, según el tipo de lesión, la gravedad del shock y el retraso diagnóstico1-3.
A pesar de los avances en las estrategias de reperfusión, su incidencia ha disminuido hasta situarse por debajo del 0,3% de los casos de IAM; no obstante, la mortalidad sigue siendo desproporcionadamente elevada (mortalidad intrahospitalaria por RSI y RMP, 40-80%; mortalidad por rotura de la pared libre sin cirugía, cercana al 100%)1-3. El reconocimiento precoz mediante ecocardiografía es fundamental. Tanto las guías de práctica clínica de la European Society of Cardiology como las del American College of Cardiology recomiendan tratar a estos pacientes en centros con experiencia en cirugía cardiaca y equipos multidisciplinarios especializados4,5. Aunque la reparación quirúrgica es el tratamiento definitivo, la mortalidad operatoria sigue siendo elevada (30-50%), especialmente en los pacientes con shock o disfunción multiorgánica. La cirugía diferida (> 7 días) puede mejorar los resultados al permitir la maduración del tejido infartado, aunque el aparente beneficio en la supervivencia está condicionado por el sesgo de tiempo inmortal y la selección de los pacientes.
El principal reto terapéutico consiste en alcanzar una estabilización hemodinámica suficiente que permita realizar la intervención definitiva sin provocar complicaciones relacionadas con el dispositivo. Los dispositivos de soporte circulatorio mecánico (SCM) —entre ellos, el balón de contrapulsación intraaórtico (BCIAo), Impella y el oxigenador extracorpóreo de membrana venoarterial (ECMO-VA)— constituyen las principales herramientas para alcanzar este objetivo (figura 1)1,3,6.
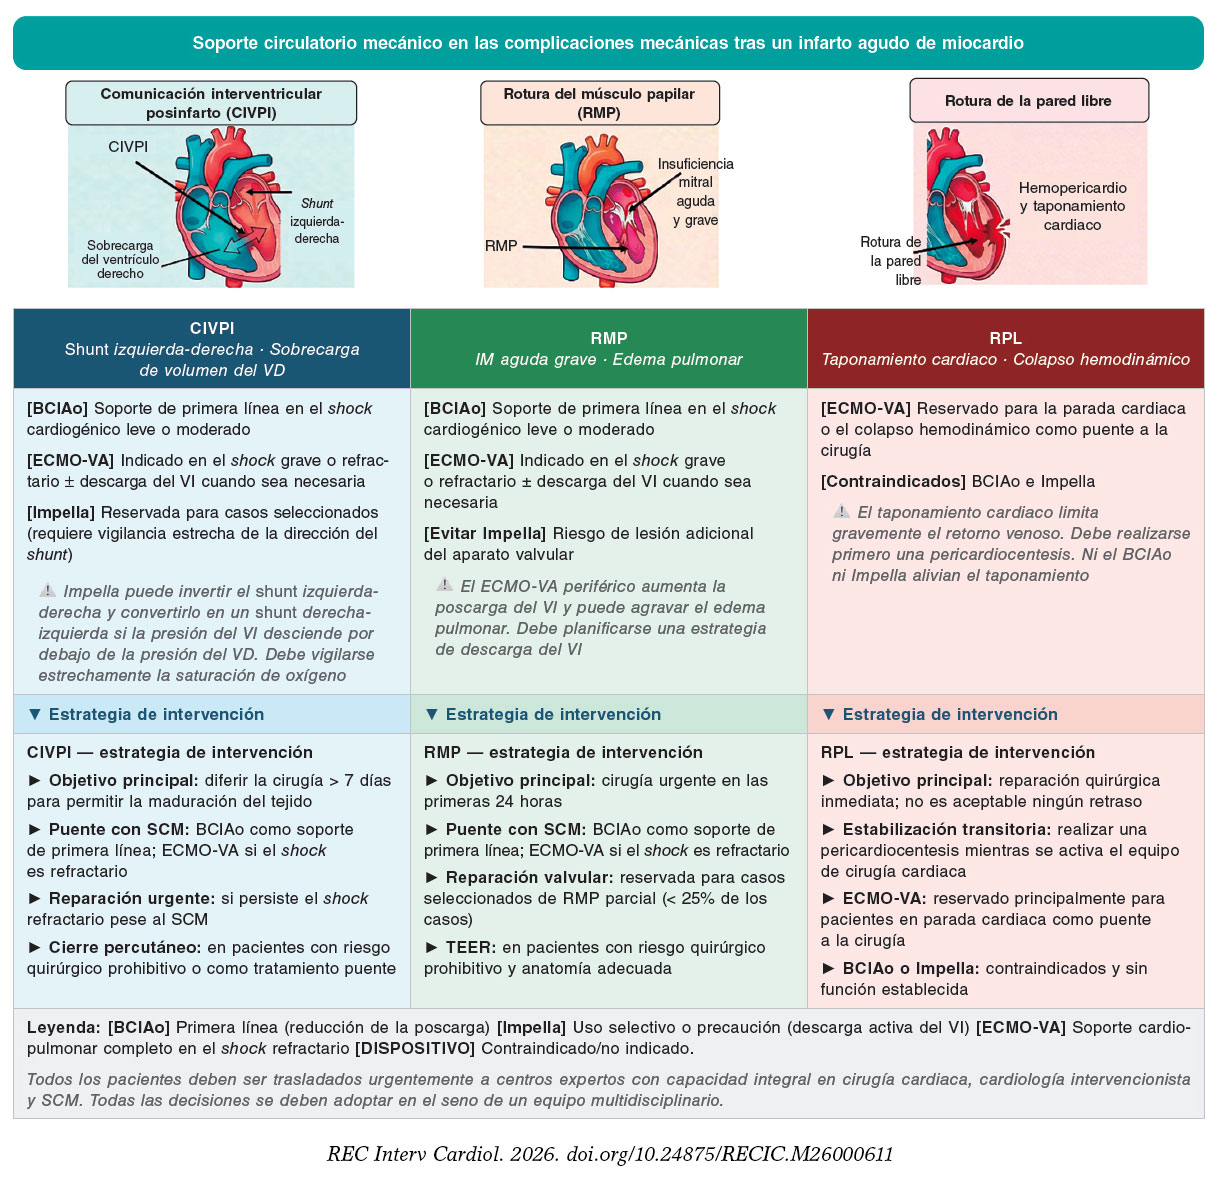
Figura 1. Figura central. Algoritmo de decisión para la selección del SCM según el tipo de complicación mecánica y la gravedad del shock cardiogénico. Todos los pacientes deben ser trasladados de forma urgente a centros de alta complejidad con capacidad integral en cirugía cardiaca, cardiología intervencionista y SCM. La evidencia se basa en las guías de práctica clínica de 2025 del American College of Cardiology y la American Heart Association (recomendaciones de clase IIa-IIb y nivel de evidencia B-C), la revisión sistemática de Ronco et al. de 20217 sobre la CIVPI; n = 2.440), el estudio de Kettner et al. de 20138 sobre el BCIAo en la RSI y la RMP) y el estudio de Matteucci et al. de 20219 sobre los resultados quirúrgicos de la RPL. BCIAo: balón de contrapulsación intraaórtico; CIVPI: comunicación interventricular posinfarto; ECMO-VA: oxigenador extracorpóreo de membrana venoarterial; IM: insuficiencia mitral; RMP: rotura del músculo papilar; RPL: rotura de la pared libre; SCM: soporte circulatorio mecánico; TEER: reparación percutánea de borde a borde; VD: ventrículo derecho; VI: ventrículo izquierdo.
En el shock leve o moderado, el BCIAo puede proporcionar estabilización inicial; en el shock grave o refractario, puede ser necesario escalar el soporte a Impella o ECMO-VA. Las 3 complicaciones presentan diferencias sustanciales tanto en su fisiopatología como en sus repercusiones hemodinámicas, lo que exige una selección individualizada del dispositivo5 (tabla 1).
Tabla 1. Resumen de la selección de dispositivos de SCM en las complicaciones mecánicas del IAM
| Escenario clínico | CIVPI | RMP | RPL | ||
|---|---|---|---|---|---|
| Reparación quirúrgica | Cierre percutáneo | Cirugía o SVM | TEER en pacientes seleccionados | Cirugía urgente | |
| Momento de la intervención | Preferiblemente diferida (> 7 días); urgente en caso de shock refractario | Como puente a la cirugía o alternativa en pacientes con riesgo quirúrgico prohibitivo | Urgente (< 24 h) en la mayoría de los casos | Riesgo quirúrgico prohibitivo y anatomía adecuada | Cirugía inmediata; pericardiocentesis únicamente como medida transitoria |
| Mortalidad intrahospitalaria | 30-50%12 | Elevada; datos limitados13 | 18-25%2 | Datos limitados17 | > 50% incluso con cirugía20 |
| Función del BCIAo | [PRIMERA LÍNEA] Reduce la RVS y el shunt izquierda-derecha (reducción del 22% de la Qp:Qs)7,14 | [ADYUVANTE] Proporciona soporte hemodinámico complementario | [PRIMERA LÍNEA] Reduce la fracción regurgitante y aumenta el GC aproximada- mente 0,5 l/min8 | [ADYUVANTE] Proporciona soporte hemodinámico complementario | [NO INDICADO] No actúa sobre el taponamiento cardiaco21 |
| Función de Impella | [SELECTIVO] Descarga activa del VI; riesgo de shunt derecha-izquierda si la presión del VI desciende por debajo de la presión del VD7 | [SELECTIVO] Requiere vigilancia estrecha de la dirección del shunt | [PRECAUCIÓN] La cánula de entrada puede agravar la IM o lesionar las cuerdas tendinosas18 | [CONTRAINDICADO] | [CONTRAINDICADO] Puede aumentar el sangrado a través del punto de rotura21 |
| Función del ECMO-VA | [SHOCK REFRACTARIO] Proporciona soporte cardiopulmonar completo; se recomienda la descarga del VI7 | [RESCATE] Puede utilizarse como puente a la reparación definitiva | [RESCATE] Puede servir como puente a la cirugía, pero se asocia con una elevada tasa de complicaciones y una mortalidad del 39%19 | [NO ESTÁNDAR] | [PUENTE A CIRUGÍA] Su eficacia puede verse limitada por la reducción del retorno venoso secundaria al taponamiento; es un predictor independiente de mortalidad operatoria9 |
| Complicaciones del SCM | Hemólisis, isquemia de las extremidades (hasta el 12,5%), hemorragia y LRA; el riesgo aumenta con la duración del soporte11 | Hemorragia, isquemia de las extremidades e insuficiencia renal; lesión del aparato valvular mitral relacionada con Impella10,18 | Hemorragia y flujo insuficiente del ECMO-VA; elevada mortalidad operatoria con ECMO-VA preoperatorio9 | ||
| Evidencia principal | Ronco et al.7, 2021; Kettner et al.8, 2013; Ronco et al.15, 2023 | Giblett et al.13, 2020 | Massimi et al.16, 2025; Kettner et al.8, 2013 | Haberman et al.17, 2025 | Matteucciet al.9, 2021 |
|
BCIAo: balón de contrapulsación intraaórtico; CIVPI: comunicación interventricular posinfarto; ECMO-VA oxigenador extracorpóreo de membrana venoarterial; ECMO: oxigenador extracorpóreo de membrana; GC: gasto cardiaco; IAM: infarto agudo de miocardio; IM: insuficiencia mitral; LRA: lesión renal aguda; Qp/Qs: relación entre gasto pulmonar y sistémico; RMP: rotura del músculo papilar; RPL: rotura de la pared libre; RVS: resistencia vascular sistémica; SCP: soporte circulatorio mecánico; SVM: sustitución valvular mitral; TEER: reparación percutánea de borde a borde; VD: ventrículo derecho; VI: ventrículo Izquierdo. Colores de las etiquetas: [PRIMERA LÍNEA]: verde = primera línea; [SELECTIVO/PRECAUCIÓN]: naranja = uso selectivo o precaución; [RESCATE]: morado = shock refractario o tratamiento de rescate; [CONTRAINDICADO]: rojo = contraindicado o no indicado. |
|||||
El SCM prolongado se asocia con un aumento dependiente del tiempo de complicaciones mayores, tales como hemorragia (30-50%), isquemia de las extremidades, insuficiencia renal, accidente cerebrovascular y hemólisis. Las tasas de complicaciones aumentan conforme se prolonga el soporte y pueden condicionar el momento elegido para la intervención definitiva10,11.
Comunicación interventricular posinfarto
La comunicación interventricular posinfarto (CIVPI) se ha descrito en el 0,2-0,3% de los casos de IAM. Sin reparación, la mortalidad a 30 días es casi del 80%; la mortalidad quirúrgica global en pacientes no seleccionados sigue siendo del 30-50% y es especialmente elevada entre quienes se someten a una reparación urgente en situación de shock22.
El mecanismo fisiopatológico subyacente consiste en una necrosis septal transmural con aparición brusca de un shunt izquierda-derecha, que provoca sobrecarga aguda de volumen del ventrículo derecho, una reducción del gasto cardiaco sistémico y edema pulmonar. Predominan los defectos anteriores o apicales, mientras que los inferiores o posteriores son más complejos y se acompañan con frecuencia de insuficiencia mitral isquémica y disfunción ventricular derecha7,22.
Los pacientes suelen presentar un soplo sistólico intenso de nueva aparición y un deterioro hemodinámico rápido. El diagnóstico se establece mediante una ecocardiografía urgente para evaluar la localización y el tamaño del defecto, la relación entre gasto pulmonar y sistémico (Qp:Qs) y la función biventricular. La evaluación hemodinámica muestra un incremento escalonado de la saturación de oxígeno en el ventrículo derecho y una presión de enclavamiento pulmonar elevada. Las técnicas de imagen multimodal, como la ecocardiografía transesofágica, la tomografía computarizada y la cardiorresonancia magnética, permiten caracterizar con mayor precisión la anatomía y ayudar a decidir entre el tratamiento quirúrgico y el percutáneo. No obstante, la mayoría de los pacientes presentan una inestabilidad excesiva como para someterse a otras pruebas de imagen distintas de la ecocardiografía a pie de cama23,24.
La reparación quirúrgica sigue siendo el tratamiento de referencia. El cierre percutáneo puede ser una alternativa en pacientes con riesgo quirúrgico prohibitivo o utilizarse como medida transitoria. Ambos abordajes se asocian con una mortalidad más elevada cuando se realizan durante la fase aguda (< 7 días). La cirugía diferida (> 7 días), que permite la maduración del tejido necrótico, se ha asociado con mejores resultados en estudios observacionales. No obstante, esta asociación puede obedecer a la selección de pacientes más que a un verdadero efecto del tratamiento, ya que la cirugía diferida podría actuar como marcador de supervivencia hasta la intervención más que como causa del beneficio observado12,13. El SCM prolongado como puente al tratamiento definitivo conlleva riesgos considerables, entre ellos hemólisis que puede obligar a retirar el dispositivo, isquemia de las extremidades, hasta en el 12,5% de los pacientes con canulación femoral, y fallo orgánico progresivo. La aparición de estas complicaciones obliga con frecuencia a adelantar la intervención definitiva11.
Balón de contrapulsación intraaórtico
El soporte con BCIAo reduce la resistencia vascular sistémica aproximadamente un 15%, disminuye un 22% la relación del shunt izquierda-derecha (Qp:Qs) (p. ej, de 3,1 a 2,4) y aumenta un 12% el gasto cardiaco sistémico (p. ej, de 2,1 a 2,4 l/min) en el CIVPI14. Su mecanismo—el inflado diastólico del balón para aumentar la perfusión coronaria y el desinflado presistólico para reducir la poscarga del ventrículo izquierdo (VI)—actúa directamente sobre las consecuencias hemodinámicas de la RSI. El BCIAo es el dispositivo de SCM de primera línea recomendado para la estabilización hemodinámica de la CIVPI7,25.
En una cohorte unicéntrica, el uso del BCIAo en pacientes con shock se asoció con una menor mortalidad a 30 días que su ausencia (el 61 frente al 100%). Además, todos los pacientes que no se sometieron a reparación fallecieron durante los 3 días siguientes8. No obstante, la mortalidad del 100% observada sin BCIAo en cohortes pequeñas probablemente refleja un sesgo de selección y confusión por indicación, y no demuestra por sí sola la eficacia demostrada del BCIAo. En una revisión sistemática de 2.440 pacientes con CIVPI, el 93% recibió soporte con BCIAo y la mortalidad intrahospitalaria fue del 52%7. No se dispone de datos aleatorizados específicos sobre la CIVPI, ya que el ensayo IABP-SHOCK II excluyó a los pacientes con complicaciones mecánicas26.
El BCIAo suele resultar insuficiente en pacientes con shock cardiogénico grave y disfunción multiorgánica. Si persiste la inestabilidad, debe considerarse el escalado a un dispositivo de SCM de mayor capacidad, dado al efecto limitado del BCIAo sobre el gasto cardiaco.
Impella
La descarga del VI mediante Impella reduce la presión telediastólica y la poscarga del VI, con la consiguiente disminución de la presión de enclavamiento pulmonar y de la magnitud del shunt izquierda-derecha25. En la revisión sistemática de Ronco et al., solo 17 de 2.240 pacientes con CIVPI recibieron soporte con Impella; la mortalidad intrahospitalaria fue del 35%, y las complicaciones descritas incluyeron hemólisis, accidente cerebrovascular y trombosis del VI7.
Una consideración importante es que Impella puede reducir la presión del VI por debajo de la del ventrículo derecho, sobre todo con flujos elevados de la bomba o en presencia de defectos de gran tamaño, y favorecer así un shunt derecha-izquierda, con desaturación sistémica e hipoxia cerebral o coronaria7. Por este motivo, los documentos de consenso consideran la CIVPI una contraindicación relativa para el soporte con Impella. No obstante, Impella puede utilizarse de manera selectiva para la descarga temporal del VI como puente al cierre definitivo, con una vigilancia estrecha tanto de la dirección del shunt como de la respuesta hemodinámica.
En una serie retrospectiva de 4 pacientes, el implante preoperatorio de Impella 5.5, realizado con anestesia local en 3 de ellos, permitió diferir la cirugía una media de 9,8 ± 3,1 días. En el 75% de los casos, el soporte pudo retirarse con éxito después de la intervención27.
Oxigenador extracorpóreo de membrana venoarterial
El ECMO-VA proporciona soporte cardiopulmonar completo y es el único dispositivo capaz de estabilizar plenamente a los pacientes con CIVPI complicada por shock cardiogénico refractario o fallo multiorgánico25. El ECMO-VA periférica aumenta la presión arterial media mediante un flujo aórtico retrógrado, pero también incrementa la poscarga del VI, lo que puede agravar el edema pulmonar y aumentar el shunt izquierda-derecha. Se recomienda descargar el VI mediante BCIAo o Impella en presencia de edema pulmonar refractario, elevación de la presión de enclavamiento pulmonar, ausencia de apertura de la válvula aórtica o dilatación esférica del VI en la ecocardiografía5,6,10.
En la revisión sistemática, 144 de 2.440 pacientes recibieron ECMO-VA como puente al tratamiento definitivo; la mortalidad intrahospitalaria fue del 29%, y las principales complicaciones fueron hemorragia, isquemia de las extremidades y coagulopatía7. Series pequeñas de casos han demostrado la viabilidad del ECMO-VA como puente a una reparación diferida, realizada habitualmente entre 5 y 14 días después, con supervivencia hasta el alta hospitalaria en aproximadamente la mitad o dos tercios de los pacientes que finalmente se sometieron a reparación28-30.
ECpella, que combina ECMO-VA e Impella, permite descargar el VI y proporcionar al mismo timepo soporte circulatorio sistémico completo. Los datos de registros indican que esta estrategia es viable, pero se asocia con tasas elevadas de complicaciones y no ha demostrado reducir la mortalidad intrahospitalaria frente a la combinación de ECMO-VA y BCIAo ni frente al ECMO-VA aislada3. La encuesta europea de Ronco et al. documentó una heterogeneidad considerable en las estrategias terapéuticas actuales15.
ROTURA DEL MÚSCULO PAPILAR
La RMP complica < 0,1% de los casos de IAM, pero se asocia con una mortalidad intrahospitalaria del 20-40% incluso con tratamiento quirúrgico y cercana al 80% sin cirugía2,3,6,31. El músculo papilar posteromedial es el más afectado, ya que habitualmente recibe irrigación exclusivamente de la descendente posterior. La rotura completa provoca un colapso hemodinámico inmediato, mientras que la parcial puede permitir una estabilización transitoria.
El mecanismo fisiopatológico es una insuficiencia mitral aguda grave que provoca una sobrecarga brusca de volumen de un VI y una aurícula izquierda de tamaño normal, con el consiguiente edema pulmonar de aparición rápida y disminución del gasto cardiaco. A diferencia de lo que ocurre en la insuficiencia mitral crónica, estas cavidades carecen de capacidad de adaptación al aumento súbito de volumen, lo que explica la presentación clínica fulminante.
El diagnóstico se establece mediante ecocardiografía, que puede mostrar eversión de nu velo mitral, insuficiencia mitral grave y el músculo papilar roto. La sustitución valvular mitral sigue siendo el tratamiento de referencia. La reparación mitral puede ser viable en pacientes seleccionados con RMP parcial, aunque se asocia con tasas de recurrencia más elevadas16. Se recomienda la cirugía urgente durante las primeras 24 horas. En pacientes con riesgo quirúrgico prohibitivo y anatomía favorable, puede valorarse la reparación percutánea de borde a borde17.
Balón de contrapulsación intraaórtico
El BCIAo es el dispositivo de SCM de primera línea recomendado para la RMP. La reducción de la poscarga disminuye la fracción regurgitante mitral y mejora el gasto cardiaco anterógrado. En un estudio de cohortes, el uso del BCIAo se asoció con una menor mortalidad a 30 días (el 61 frente al 100%; p = 0,04) y una menor mortalidad preoperatoria (el 11 frente al 88%; p < 0,001) que su ausencia en pacientes con insuficiencia mitral aguda y shock cardiogénico8. Aunque se trata de comparaciones observacionales sujetas a sesgo de selección, el BCIAo continúa recomendado, ya que su mecanismo reduce directamente el volumen regurgitante.
Impella
Impella debe utilizarse con precaución en pacientes con RMP. La cánula de entrada puede traumatizar directamente el aparato valvular mitral, incluidas las cuerdas tendinosas y las estructuras del músculo papilar, y agravar potencialmente la insuficiencia18. En presencia de RMP con fragmentos móviles o desprendidos del músculo, aumenta el riesgo de lesión estructural adicional, mal funcionamiento del dispositivo o embolización. La evidencia se limita a series de casos y opiniones de expertos1,2.
Oxigenador extracorpóreo de membrana venoarterial
El ECMO-VA puede mantener la perfusión de los órganos diana en pacientes con shock refractario como puente a la cirugía. Los datos observacionales multicéntricos indican que se utiliza antes de la intervención en aproximadamente el 10% de los pacientes con RMP tratados quirúrgicamente; no obstante, la mortalidad intrahospitalaria sigue siendo elevada (el 39 frente al 22% entre los pacientes quirúrgicos que no recibieron ECMO-VA)19,32. Los peores resultados observados en el grupo tratado con ECMO-VA probablemente reflejan una mayor gravedad basal y tasas más elevadas de complicaciones, tales como hemorragia, isquemia de las extremidades e insuficiencia renal. La canulación periférica aumenta la poscarga del VI y puede agravar el edema pulmonar, por lo que debe planificarse una estrategia de descarga del VI al iniciar el ECMO-VA.
ROTURA DE LA PARED LIBRE
La rotura de la pared libre constituye una urgencia clínica diferenciada que requiere una intervención quirúrgica inmediata. Difiere fundamentalmente de la CIVPI y la RMP, ya que ningún dispositivo de SCM puede sustituir la reparación quirúrgica. Suele deberse a un infarto transmural que causa hemopericardio y taponamiento cardiaco con colapso hemodinámico rápido. La mortalidad intrahospitalaria supera el 50% incluso con cirugía y se aproxima al 100% sin tratamiento quirúrgico20.
La cirugía urgente es la única intervención potencialmente curativa. La pericardiocentesis puede aliviar temporalmente el taponamiento, pero debe ir seguida de la reparación quirúrgica definitiva3.
Balón de contrapulsación intraaórtico e Impella
Ni el BCIAo ni Impella tienen una función establecida en la rotura de la pared libre. Ambos dispositivos están diseñados para tratar el fallo de bomba, no la disrupción estructural ni el taponamiento cardiaco. Impella está específicamente contraindicado en la rotura del VI, ya que no puede proporcionar un soporte eficaz cuando se pierde la integridad de la cavidad ventricular y puede aumentar el sangrado a través del punto de rotura21. El BCIAo puede desempeñar una función transitoria muy limitada en las roturas subagudas o con sangrado rezumante, pero resulta ineficaz en la rotura clásica de la pared libre con colapso hemodinámico rápido.
Oxigenador extracorpóreo de membrana venoarterial
El ECMO-VA puede utilizarse como tratamiento de rescate para mantener la perfusión de los órganos diana mientras se organiza la cirugía urgente, especialmente en pacientes con parada cardiaca33,34. Una limitación fundamental en la rotura de la pared libre es que el taponamiento cardiaco limita gravemente el retorno venoso, lo que reduce el flujo y la eficacia del ECMO-VA. Un drenaje venoso insuficiente a través de la cánula situada en la vena cava inferior puede hacer que el soporte sea parcial o absolutamente ineficaz. Además, un estudio multicéntrico identificó el uso preoperatorio de ECMO-VA en pacientes con rotura de la pared libre como predictor independiente de mayor mortalidad operatoria9. No obstante, en pacientes con parada cardiaca, la canulación para el ECMO-VA a pie de cama puede constituir el único medio de estabilización transitoria antes de la reparación quirúrgica urgente.
DISCUSIÓN
Las complicaciones mecánicas del IAM continúan siendo clínicamente relevantes pese a la disminución de su incidencia, ya que la morbimortalidad asociada sigue siendo extremadamente elevada. De esta revisión de la evidencia disponible se desprenden varios mensajes fundamentales.
En primer lugar, todos los pacientes con sospecha de una complicación mecánica deben ser trasladados urgentemente a centros de alta complejidad con capacidad integral en cirugía cardiaca, cardiología intervencionista, SCM avanzado, imagen cardiaca y cuidados intensivos. La toma de decisiones por un equipo multidisciplinario es esencial y se ha asociado con una mayor adherencia a las guías de práctica clínica y mejores resultados en pacientes con shock cardiogénico1,5.
En segundo lugar, en el shock cardiogénico grave y refractario, el ECMO-VA es el único dispositivo capaz de proporcionar soporte cardiopulmonar completo con independencia de la función cardiaca nativa. Los dispositivos BCIAo e Impella solo proporcionan soporte parcial y pueden resultar insuficientes en pacientes con fallo multiorgánico. El objetivo del SCM es mantener la perfusión de los órganos diana como puente a la reparación definitiva, no sustituirla.
En tercer lugar, en pacientes con CIVPI o RMP, un SCM adecuado puede permitir diferir la intervención quirúrgica, estrategia que se ha asociado con mejores resultados en estudios observacionales. Aunque el aparente beneficio de la cirugía diferida puede reflejar en parte un sesgo de supervivencia, existe una justificación biológica plausible: la maduración del tejido necrótico reduce su friabilidad intraoperatoria y puede mejorar la durabilidad de la reparación. Los futuros ensayos deberán determinar si una estrategia protocolizada de puente mediante SCM mejora los resultados más allá de los efectos derivados de la selección de pacientes12,13.
En cuarto lugar, la rotura de la pared libre es una urgencia esencialmente distinta, en la que la cirugía es la única intervención potencialmente capaz de salvar la vida. El ECMO-VA puede utilizarse como puente en pacientes con parada cardiaca, aunque su eficacia puede verse limitada por la reducción del retorno venoso secundaria al taponamiento cardiaco. El BCIAo e Impella no tienen una función establecida.
La ausencia de evidencia procedente de ensayos aleatorizados en esta población constituye una limitación importante. Ensayos como IABP-SHOCK II, DANGER-SHOCK, ECLS-SHOCK y ECMO-CS excluyeron a los pacientes con complicaciones mecánicas26,35-37. La encuesta europea de Ronco et al.15 puso de manifiesto una heterogeneidad considerable en el tratamiento actual, lo que subraya la necesidad de establecer protocolos terapéuticos estandarizados.
El tratamiento médico aislado se asocia con una mortalidad precoz prácticamente universal. Los fármacos vasoactivos deben utilizarse con precaución: la dobutamina puede favorecer el avance de la RSI y la noradrenalina agravar la insuficiencia mitral. La ecocardiografía, realizada habitualmente a pie de cama debido a la inestabilidad del paciente, sigue siendo la principal modalidad diagnóstica.
Entre las prioridades para futuras investigaciones se incluyen: a) la creación de registros prospectivos que incorporen métodos de inferencia causal; b) la realización de ensayos pragmáticos basados en registros y con diseños adaptativos de plataforma; c) la definición de la selección óptima de los pacientes y del momento adecuado para la reparación quirúrgica frente a la percutánea; d) la evaluación de tratamientos percutáneos emergentes, incluida la reparación percutánea de borde a borde para la RMP y el cierre percutáneo de la RSI; e) el desarrollo y la validación de herramientas de estratificación del riesgo y f) la investigación de las indicaciones para el trasplante cardiaco y los dispositivos de asistencia ventricular izquierda de larga duración.
CONCLUSIONES
Las complicaciones mecánicas del IAM son urgencias potencialmente mortales en las que el SCM puede utilizarse como puente para alcanzar la estabilización hemodinámica antes de la reparación quirúrgica o percutánea definitiva. La selección del dispositivo debe individualizarse según el tipo de complicación mecánica, la gravedad del shock y el grado de disfunción orgánica. El BCIAo es el dispositivo de primera línea para la CIVPI y la RMP; el ECMO-VA es el único dispositivo que proporciona soporte cardiopulmonar completo en el shock refractario; Impella debe utilizarse con precaución tanto en la RSI, por el riesgo de shunt derecha-izquierda, como en la RMP, por el riesgo de lesión de la válvula mitral; y la rotura de la pared libre es una urgencia quirúrgica en la que los dispositivos BCIAo e Impella no tienen una función establecida. Hasta que se disponga de evidencia de alta calidad, el uso del SCM debe guiarse por los principios fisiopatológicos y la experiencia multidisciplinaria, y no por un enfoque centrado exclusivamente en los dispositivos. Todos los pacientes con estas complicaciones deben recibir tratamiento en centros expertos con capacidad integral en cirugía cardiaca, cardiología intervencionista y SCM.
FINANCIACIÓN
Ninguna.
DECLARACIÓN SOBRE EL USO DE INTELIGENCIA ARTIFICIAL
Durante la preparación de este trabajo, los autores utilizaron un modelo lingüístico de inteligencia artificial generativa (ChatGPT, OpenAI) exclusivamente como herramienta de apoyo para introducir correcciones lingüísticas menores y mejorar el estilo de determinados fragmentos. Posteriormente, todo el contenido fue revisado y editado por los autores, quienes asumen plena responsabilidad por la versión final del manuscrito. La herramienta no se utilizó en el diseño del estudio, el análisis de los datos, la interpretación de los resultados ni la generación de contenido científico; todas estas tareas fueron realizadas íntegramente por los autores.
CONTRIBUCIÓN DE LOS AUTORES
F. González-Urbistondo y P. Avanzas compartieron la autoría principal del artículo. Todos los autores realizaron contribuciones sustanciales a este trabajo; participaron en la redacción del manuscrito o en su revisión crítica por su contenido intelectual relevante, revisaron y aprobaron la versión final y aceptaron asumir la responsabilidad sobre todos los aspectos del trabajo, garantizando que cualquier cuestión relacionada con la exactitud o la integridad de cualquiera de sus partes fuera investigada y resuelta adecuadamente.
CONFLICTO DE INTERESES
Ninguno.
BIBLIOGRAFÍA
1. Murphy A, Goldberg S. Mechanical Complications of Myocardial Infarction. Am J Med. 2022;135:1401–1409.
2. Gong FF, Vaitenas I, Malaisrie SC, Maganti K. Mechanical Complications of Acute Myocardial Infarction. JAMA Cardiol. 2021;6:341.
3. Damluji AA, van Diepen S, Katz JN, et al. Mechanical Complications of Acute Myocardial Infarction: A Scientific Statement From the American Heart Association. Circulation. 2021;144:e16-e35.
4. Byrne RA, Rossello X, Coughlan JJ, et al. 2023 ESC Guidelines for the management of acute coronary syndromes. Eur Heart J. 2023;44:3720–3826.
5. Rao SV, O'Donoghue ML, Ruel M, et al. 2025 ACC/AHA/ACEP/NAEMSP/SCAI Guideline for the Management of Patients With Acute Coronary Syndromes. J Am Coll Cardiol. 2025;85:2135–2237.
6. Saggu JS, Seelhammer TG, Esmaeilzadeh S, et al. Mechanical Circulatory Support for Acute Myocardial Infarction Cardiogenic Shock. J Cardiothorac Vasc Anesth. 2025;39:1049–1066.
7. Ronco D, Matteucci M, Ravaux JM, et al. MCS as Bridge in Post-Infarction VSR. JACC Cardiovasc Interv. 2021;14:1053–1066.
8. Kettner J, Sramko M, Holek M, Pirk J, Kautzner J. Utility of IABP for VSR and Acute MR. Am J Cardiol. 2013;112:1709–1713.
9. Matteucci M, Kowalewski M, De Bonis M, et al. Surgical Treatment of Post-Infarction LV Free-Wall Rupture. Ann Thorac Surg. 2021;112:1186–1192.
10. Geller BJ, Sinha SS, Kapur NK, et al. Escalating and De-escalating Temporary Mechanical Circulatory Support in Cardiogenic Shock. Circulation. 2022;146:e50-e68.
11. Ott S, Germinario L, Müller-Wirtz LM, et al. Impact of complications on survival in temporary mechanical circulatory support. J Heart Lung Transplant. 2025;44:880–891.
12. Ronco D, Matteucci M, Kowalewski M, et al. Surgical Treatment of Postinfarction VSR. JAMA Netw Open. 2021;4:e2128309.
13. Giblett JP, Jenkins DP, Calvert PA. Transcatheter treatment of postinfarct VSD. Heart. 2020;106:878–884.
14. Testuz A, Roffi M, Bonvini RF. Left-to-right shunt reduction with IABP in post-MI VSD. Catheter Cardiovasc Interv. 2013;81:727–731.
15. Ronco D, Ariza-Solé A, Kowalewski M, et al. The current clinical practice for management of post-infarction ventricular septal rupture: a European survey. Eur Heart J Open. 2023;3:oead091.
16. Massimi G, Matteucci M, De Bonis M, et al. Repair Versus Replacement in PMR: A Multicenter Study. Eur J Cardiothorac Surg. 2025;67:ezaf284.
17. Haberman D, Estévez-Loureiro R, Czarnecki A, et al. TEER in severe MR following AMI. Eur J Heart Fail. 2025;27:912–921.
18. Sef D, Kabir T, Lees NJ, Stock U. Valvular complications following Impella implantation. J Card Surg. 2021;36:1062–1066.
19. Kowalewski M, Zielin´ski K, Brodie D, et al. VA-ECMO for Postcardiotomy Shock—ELSO Registry. Crit Care Med. 2021;49:1107–1117.
20. Antunes MJ. Left ventricular free wall rupture. J Card Surg. 2021;36:3334–3336.
21. Bernhardt AM, Copeland H, Deswal A, et al. ISHLT/HFSA Guideline on Acute Mechanical Circulatory Support. J Card Fail. 2023;29:304–374.
22. Cubeddu RJ, Lorusso R, Ronco D, Matteucci M, Axline MS, Moreno PR. Ventricular Septal Rupture After Myocardial Infarction. J Am Coll Cardiol. 2024;83:1886–1901.
23. Baltodano-Arellano R, Cupe-Chacalcaje K, Cachicatari-Beltran A, et al. Echocardiography in VSR after AMI. Echocardiography. 2023;40:1310–1324.
24. Dhaliwal S, Ducas R, Shuangbo L, et al. Multimodality imaging of VSR post MI. BMC Res Notes. 2012;5:583.
25. Shibasaki I, Otani N, Saito S, et al. Overview of MCS for post-MI VSR. J Cardiol. 2023;81:491–497.
26. Thiele H, Zeymer U, Neumann FJ, et al. Intraaortic Balloon Support for Myocardial Infarction with Cardiogenic Shock. N Engl J Med. 2012;367:1287–1296.
27. Eghbalzadeh K, Wahlers TCW, Deppe AC. Implanting Impella 5.5 under Local Anesthesia. Thorac Cardiovasc Surg. 2024;72:296–299.
28. Rob D, Špunda R, Lindner J, et al. Rationale for early ECMO in postinfarction VSR with cardiogenic shock. Eur J Heart Fail. 2017;19(S2):97–103.
29. Doi A, Negri JC, Marasco SF, et al. ECMO as Bridge to Repair of Postinfarct VSD. ASAIO Journal. 2023;69:101–106.
30. Watkins AC, Maassel NL, Ghoreishi M, et al. Preoperative VA-ECMO in Advanced Structural Heart Disease. Ann Thorac Surg. 2018;106:1709–1715.
31. Samsky MD, Morrow DA, Proudfoot AG, et al. Cardiogenic Shock After Acute Myocardial Infarction. JAMA. 2021;326:1840.
32. Matteucci M, Fina D, Jiritano F, et al. ECMO in postinfarction mechanical complications: ELSO Registry. Interact Cardiovasc Thorac Surg. 2020;31:369–374.
33. Pineton de Chambrun M, Bréchot N, Combes A. VA-ECMO in cardiogenic shock. Curr Opin Crit Care. 2019;25:397–402.
34. Rao P, Khalpey Z, Smith R, Burkhoff D, Kociol RD. VA-ECMO for Cardiogenic Shock and Cardiac Arrest. Circ Heart Fail. 2018;11:e004905.
35. Ostadal P, Rokyta R, Karasek J, et al. ECMO-CS Randomized Clinical Trial. Circulation. 2023;147:454–464.
36. Thiele H, Zeymer U, Akin I, et al. Extracorporeal Life Support in Infarct-Related Cardiogenic Shock. N Engl J Med. 2023;389:1286–1297.
37. Møller JE, Engstrøm T, Jensen LO, et al. Microaxial Flow Pump or Standard Care in Infarct-Related Cardiogenic Shock. N Engl J Med. 2024;390:1382–1393.

RESUMEN
La coartación de aorta es una enfermedad congénita caracterizada por el estrechamiento de la aorta torácica, que provoca una obstrucción del flujo sanguíneo distal. Una coartación de aorta significativa se asocia con hipertensión arterial e hipoperfusión distal, así como con un mal pronóstico sin intervención. Inicialmente el tratamiento era quirúrgico, pero fueron surgiendo técnicas menos invasivas, como la angioplastia percutánea con balón, que mostró eficacia en ciertos pacientes. La incorporación del implante de stents mejoró de manera significativa los resultados, convirtiendo la reparación percutánea en la opción preferida, en especial en adolescentes y adultos. Sin embargo, siguen produciéndose complicaciones inmediatas y a largo plazo. Esto ha impulsado esfuerzos destinados a mejorar su seguridad y eficacia. Las estrategias modernas se enfocan en stents de diseño avanzado, con mejor perfil de entrega y un alto potencial de redilatación. Persisten vacíos por llenar, y nuevos datos provenientes de estudios con seguimientos más prolongados permitirán comprender mejor la evolución de estos pacientes. Esta revisión tiene como objetivo ofrecer una visión integral de estas intervenciones percutáneas, abordando los avances, los resultados y las perspectivas futuras.
Palabras clave: Coartación de aorta. Reparación percutánea. Complicaciones. Stents de diseño avanzado.
ABSTRACT
Aortic coarctation is a congenital disease that consists of the narrowing of the thoracic aorta, leading to distal blood flow obstruction. Significant aortic coarctation is associated with hypertension and distal hypoperfusion, with a poor prognosis without intervention. Initially, treatment was surgical; however, less invasive techniques such as percutaneous balloon angioplasty later emerged and proved effective in selected patients.
The introduction of stent implantation significantly improved the outcomes, making percutaneous repair the preferred option, especially in adolescents and adults.
However, immediate and long-term complications persist, which has driven research efforts aimed at improving the safety and efficacy profile. Modern strategies now focus on advanced stent designs, offering better delivery profiles and high redilatation potential. Gaps in knowledge remain, and data from studies with longer follow-up will be essential to further elucidate disease progression in these patients. This review aims to offer a comprehensive overview of these percutaneous procedures, discussing recent advancements, clinical outcomes, and future perspectives.
Keywords: Aortic coarctation. Percutaneous repair. Complications. Advanced stent designs.
INTRODUCCIÓN
La coartación de aorta (CoAo) es una cardiopatía congénita (CC) que se define como un estrechamiento de la aorta torácica1,2. Se trata de un defecto que suele localizarse en sentido distal a la arteria subclavia izquierda próximo al punto de inserción del remanente del conducto arterioso. La gravedad es variable y la CoAo puede presentarse en forma de estenosis discreta o segmento estenótico largo y tortuoso1,2. La CoAo es una de las CC más frecuentes y supone entre el 5 y 8% de este grupo de defectos3, con una incidencia de 3 a 4 casos por cada 10.000 nacidos vivos. Es más prevalente entre los varones, con una tasa de incidencia de 2:14. Esta enfermedad suele acompañarse de otros defectos cardiovasculares congénitos, con una incidencia de entre el 70 y el 87%1,5,6. El más común es la válvula aórtica bicúspide (VAB), descrita en hasta el 60% de los casos1,2.
La presentación clínica depende tanto de la gravedad de la obstrucción como de la presencia de otras CC asociadas. Los casos graves debutan durante la edad neonatal, a menudo con shock cardiogénico. En cambio, las obstrucciones menos graves pueden detectarse durante la infancia o la edad adulta con hipertensión en la parte superior del cuerpo, hipertrofia ventricular, dilatación de la aorta torácica y avance progresivo de circulación colateral7,8. Los signos y síntomas se muestran en la tabla 19.
Tabla 1. Signos y síntomas de la coartación aórtica en adultos con CoAo no reparada9
| Signos | Síntomas |
|---|---|
| Hipertensión en extremidades superiores | Intolerancia al esfuerzo/disnea |
| Pulsos femorales débiles o ausentes | Cefalea |
| Retraso braquio-femoral | Epistaxis |
| Gradiente de presión arterial entre extremidades superiores e inferiores | Mareo |
| Soplo sistólico o continuo interescapular | Claudicación de extremidades inferiores |
| Soplo de insuficiencia aórtica (en casos de raíz aórtica dilatada con o sin válvula bicúspide) | Angina abdominal |
| Impulso apical desplazado (en casos de ventrículo izquierdo dilatado) | Acúfenos |
| Pies fríos |
La historia natural de la CoAo no reparada tiene un pronóstico muy desfavorable. Campbell et al. describieron las principales causas de muerte por CoAo no tratada: insuficiencia cardiaca congestiva (25%), rotura aórtica (21%), endocarditis bacteriana (18%) y hemorragia intracraneal (11%)10. En este sentido, la reparación de la CoAo en pacientes con estenosis significativa es obligatoria para mejorar el pronóstico y la calidad de vida de los pacientes. En la actualidad, las guías de práctica clínica recomiendan intervenir cuando la CoAo se acompaña de hipertensión y un gradiente invasivo pico a pico > 20 mmHg11. La cirugía fue la primera técnica reparadora seguida del tratamiento percutáneo, que se estableció como opción terapéutica viable para pacientes seleccionados. El objetivo de esta revisión es resumir la evidencia disponible sobre las intervenciones percutáneas, analizar los avances hechos hasta la fecha, los resultados y las perspectivas futuras.
PERSPECTIVA HISTÓRICA
Crafoord realizó la primera cirugía de CoAo en 1944 consistente en una intervención de resección y anastomosis término-terminal12. Desde entonces, han aparecido otras técnicas quirúrgicas para prevenir la recoartación y formación de aneurismas, como la aortoplastia con parche, la aortoplastia con colgajo subclavio y la coartectomía con interposición de injerto2.
Aunque la cirugía ha sido el patrón oro durante años, la aparición de tratamientos percutáneos ha abierto un nuevo abanico de posibilidades. El primer tratamiento percutáneo de la CoAo fue publicado en 1982 por Singer et al. que realizaron con éxito una angioplastia con balón (ICP-balón) para tratar una CoAo en un recién nacido13. A pesar de la eficacia de esta técnica, la tasa de recoartación y formación de aneurismas fue alta14,15.
El primer caso documentado de implante de stent en un paciente con CoAo se publicó en 199116 y, posteriormente, en 1995, Suárez de Lezo et al. comunicaron la primera serie de pacientes tratados con este mismo abordaje, lo cual confirmó el perfil de seguridad y eficacia de este abordaje17. La principal ventaja del implante de stent es el soporte estructural que proporciona que, a su vez, reduce, las complicaciones18. En 1999, Gunn et al. y después, otros autores, describieron el uso de stents recubiertos con buenos resultados19-21.
En la actualidad, las guías europeas de práctica clínica recomiendan el implante de stent como primera opción en pacientes adultos con anatomías favorables11. No obstante, como la reparación quirúrgica sigue desempeñando un papel clave en determinados casos, el abordaje óptimo debe elegirse con suma cautela.
ANGIOPLASTIA CON BALÓN
Originariamente, la ICP-balón empezó empleándose en neonatos y lactantes con CoAo e insuficiencia cardiaca como estrategia de rescate o tratamiento definitivo en casos de alto riesgo quirúrgico13. No obstante, tiempo después, esta técnica empezó a probarse en niños mayores y adultos. La principal ventaja de la ICP-balón es su sencillez, con buenos resultados en coartaciones discretas. No obstante, la dilatación con balón dentro de la aorta puede provocar la rotura de la íntima, afectación de la capa media y posibles complicaciones posteriores22.
Entre sus desventajas están una menor eficacia en anatomías complejas, como la hipoplasia ístmica y la estenosis difusa23,24. Las complicaciones más frecuentes son la disección aórtica y el retroceso elástico a corto plazo y la recoartación y formación de aneurismas a largo plazo23,25,26. Un registro retrospectivo de niños tratados con ICP-balón informó de roturas/disecciones aórticas, recoartaciones y formación de aneurismas en el 2, 26 y 34% de los casos, respectivamente27. Un ensayo clínico aleatorizado que comparó la ICP-balón y el tratamiento quirúrgico en niños también informó de la formación de aneurismas y reestenosis en el 20 y 25% de los pacientes tratados con ICP-balón28. Por otro lado, en pacientes de mayor edad con coartación discreta, Walhout y Fawzy observaron una incidencia baja de recoartación (≈ 3%)29,30. La incidencia de aneurismas en adultos también parece ser menor que en niños (1,8-6%)31,32.
La ICP-balón tiene un buen perfil de eficacia en el 67-90% de los casos de coartaciones recurrentes (posoperatorias o pos-ICP-balón), especialmente en niños. Por eso, en la actualidad, la CoAo recurrente es una de las principales indicaciones para la ICP-balón25,33-35. También se emplea en el tratamiento de la coartación nativa en niños para retrasar el implante de stent hasta la edad adulta, cuando se puedan implantar stents de tamaño definitivo. A pesar de estas indicaciones principales, en casos seleccionados con obstrucción discreta y no crítica, la ICP-balón puede ser una intervención eficaz y evitar el implante de stent, tal y como ya se ha mencionado36.
IMPLANTE PERCUTÁNEO DE STENT
La introducción del implante de stent en el tratamiento de la CoAo tuvo como objetivo mejorar los resultados a corto y largo plazo tras la ICP-balón y minimizar las complicaciones asociadas a la elasticidad aórtica, el retroceso y la rotura de la pared35. La fuerza radial del stent se opone al retroceso aórtico y mejora la integridad del vaso tras el traumatismo inherente a la dilatación con balón35.
Zabal et al. observaron que el gradiente residual fue mucho menor en pacientes tratados con implante de stent que con ICP-balón. Una diferencia que fue más evidente en pacientes con coartación no discreta (coartación tubular o hipoplasia ístmica), en quienes se observó un gradiente residual > 20 mmHg en el 57% de los casos tras ICP-balón frente al 0% en el grupo que recibió un stent36. El implante de stent también reduce la incidencia de recoartación y formación de aneurismas37-39.
El implante de stent también ha demostrado ser seguro en el tratamiento de la recoartación, especialmente en pacientes ya intervenidos mediante reparación quirúrgica. Aunque se han descrito diversas complicaciones, el seguimiento a largo plazo ha mostrado una eficacia ciertamente prometedora40,41.
En la actualidad, se opta por el implante de stent en detrimento de la ICP-balón tanto en adultos como en adolescentes. Las guías europeas de práctica clínica también recomiendan el implante de stent a la reparación quirúrgica en casos con anatomías favorables42.
A pesar de sus ventajas, el implante de stent en niños menores de 8-10 años sigue estando limitado por el riesgo de complicaciones vasculares en el sitio de acceso (por el mayor tamaño de las vainas introductoras necesarias), por la limitación adicional de no poder implantar un stent de tamaño adulto en una aorta aún en crecimiento y por lo difícil que es implantar stents que se puedan posdilatar adecuadamente y adaptar al crecimiento aórtico futuro25,43.
Stents recubiertos frente a no recubiertos
En primer lugar, se debe mencionar que los stents expandibles con balón se prefieren a los autoexpandibles por la mayor fuerza radial de los primeros, lo cual mejora la dilatación de la CoAo y previene el retroceso aórtico. Entre los stents expandibles con balón, los recubiertos se prefieren a los metálicos no recubiertos en casi todos los escenarios clínicos. Los stents recubiertos crean un efecto de sellado en el lugar del implante y proporcionan una característica de seguridad adicional44.
En la actualidad, los stents recubiertos son el tratamiento percutáneo de primera línea de la CoAo nativa, la fractura del stent, la recoartación y la formación de aneurismas11. En el contexto de la CoAo nativa, se prefieren los stents recubiertos especialmente en anatomías complejas, pacientes de mayor edad y aquellos con enfermedades del tejido conectivo o síndrome de Turner (ST) para prevenir la rotura de la pared aórtica o la formación de aneurismas25,38. El «efecto de sellado» es toda una ventaja en pacientes pretratados que desarrollan aneurismas o rotura de la pared vascular45.
En niños, se opta por stents no recubiertos ante la posibilidad de redilatar el stent para adaptarlo al crecimiento aórtico. Los stents recubiertos solo pueden dilatarse hasta un diámetro específico sin dañar su material de recubrimiento, razón por la cual están indicados en pacientes adultos46.
ABORDAJES HÍBRIDOS
El abordaje híbrido que combina intervenciones quirúrgicas y tratamiento percutáneo es, en la actualidad, una opción en pacientes con CC. En el contexto de la CoAo, suele ser necesario un abordaje híbrido cuando el paciente presenta otro defecto cardiaco congénito que requiere reparación quirúrgica. Un escenario habitual es la coexistencia de dilatación de la aorta ascendente y VAB con insuficiencia o estenosis significativas47. El tratamiento de estos casos siempre es complejo ante la falta de guías y recomendaciones estandarizadas. El momento de efectuar las correcciones y la modalidad de intervención más adecuada siguen siendo objeto de debate.
Diversos autores han comunicado casos de pacientes con enfermedad de la VAB acompañada de dilatación de la aorta ascendente e insuficiencia aórtica tratados inicialmente con técnicas percutáneas para la CoAo y, después, mediante el procedimiento quirúrgico de Bentall47,48. La reparación de la CoAo previa al recambio valvular probablemente reduzca el riesgo de hipoperfusión de los órganos distales a la coartación. No obstante, y aunque la evidencia disponible todavía no es concluyente, la reparación quirúrgica de una valvulopatía en un primer acto quirúrgico ha resultado exitosa49.
Como nuevo abordaje, Russell et al. comunicaron su experiencia con un paciente con VAB, dilatación de la aorta ascendente y CoAo, tratado con un abordaje híbrido y en un único acto quirúrgico que incluyó la reparación endovascular de la raíz aórtica (CoAo) y el recambio quirúrgico de la válvula aórtica y aorta ascendente50.
IMÁGENES, SELECCIÓN DE PACIENTES Y CONSIDERACIONES PROPIAS DE LA INTERVENCIÓN
Imágenes
La evaluación mediante imágenes multimodales es obligatoria en pacientes con sospecha de CoAo para caracterizar adecuadamente la anatomía, descartar malformaciones asociadas y optar por la mejor opción terapéutica.
Ecocardiografía transtorácica
La ecocardiografía transtorácica suele ser la primera técnica de imágen que se realiza en pacientes con sospecha de CoAo. Con esta técnica, se puede ver la dilatación de la aorta ascendente y, en algunos casos, localizar la coartación en la proyección supraesternal a través de imágenes bidimensionales y Doppler color. Además, en la proyección supraesternal, el Doppler espectral permite visualizar el patrón típico en «dientes de sierra» con Doppler continuo, lo cual permite medir el gradiente en casos favorables51.
Angiotomografía computarizada
La angiografía computarizada (angio-TC) es la técnica de imágen de elección para el estudio de la aorta torácica en pacientes con alguna contraindicación para una resonancia magnética cardiaca (RMC) por ser portadores de marcapasos o desfibriladores. Además, es el patrón oro para diagnosticar la disección aórtica, una complicación conocida de la CoAo y la técnica de imágen preferida para valorar la permeabilidad luminal y descartar reestenosis o fracturas del stent en pacientes con CoAo reparada52.
Comparada con la RMC, la angio-TC proporciona una mayor resolución espacial de la aorta, precisa tiempos de adquisición más cortos y la toleran mejor los pacientes claustrofóbicos; no obstante, algunas de sus desventajas son que la radiación ionizante y el contraste IV que precisan pueden provocar afectación renal53.
Resonancia magnética cardiaca
En la actualidad, la RMC se considera la técnica de imágen de referencia para examinar pacientes adultos con sospecha de CoAo y otras CC. Esta técnica permite identificar, de forma precisa, la localización y relevancia de la coartación mediante análisis de flujo por contraste de fase. La RMC también permite medir la longitud del segmento coartado y las dimensiones aórticas para seleccionar el tamaño adecuado de stent, identifica el flujo colateral en las arterias intercostales, analiza la función cardiaca y la presencia de otras CC concomitantes. Todas estas ventajas sin necesidad de radiación ionizante54,55. La RMC también se emplea durante la vigilancia posoperatoria tras el implante de stent y la cirugía para detectar posibles complicaciones2.
Selección de pacientes e indicaciones
La reparación o recoartación de la CoAo nativa, por vía quirúrgica o percutánea, es obligatoria en pacientes hipertensos con un gradiente pico a pico confirmado > 20 mmHg (indicación clase I) y preferencia por el implante de stent siempre y cuando sea técnicamente viable según las últimas guías europeas y americanas11,56. Según las europeas, la reparación percutánea de la CoAo se debe tener en cuenta en pacientes hipertensos con estrechamientos del 50% sin gradiente pico a pico < 20 mmHg y normotensos sin gradientes significativos (indicación clase IIa)11.
La selección de la estrategia de reparación en pacientes con CoAo se debe basar en un análisis meticuloso que incorpore factores clave como la edad y el peso del paciente, las características anatómicas de la coartación y las intervenciones quirúrgicas realizadas. La reparación percutánea suele considerarse una alternativa menos arriesgada que la cirugía en pacientes bien seleccionados. La figura 1 ilustra una representación esquemática del proceso de toma de decisiones.

Figura 1. Algoritmo propuesto de tratamientos de primera línea según la edad de los pacientes con coartación aórtica, El abordaje sugerido en cada caso y grupo etario es general, por lo que la decisión sobre la estrategia seleccionada dependerá tanto de las características anatómicas como de la experiencia de los propios centros. CC: cardiopatía congénita; CoAo: coartación aórtica.
*Algunos autores sugieren un «umbral» de 25 kg, por debajo del cual el uso de stents estaría desaconsejado.
En lactantes y niños de 8-10 años con CoAo nativa, se prefiere la reparación quirúrgica a las técnicas percutáneas. Cuando se opta por la intervención endovascular, la ICP-balón debe ser el abordaje de elección25. Algunos autores también proponen un «umbral» de 25 kg por debajo del cual no se recomienda el implante de stent por el mayor tamaño de las vainas introductoras necesarias, lo cual supone un alto riesgo de complicaciones vasculares57.
En adolescentes y adultos, si la anatomía es favorable y en ausencia de una CC asociada que precise reparación quirúrgica, el implante de stent percutáneo se considera, en la actualidad, el tratamiento de primera línea25. Estas consideraciones dependerán de las características anatómicas de cada paciente. La experiencia de cada centro con estos casos también influye en la toma de decisiones clínicas.
Cuestiones en torno a la intervención
Una planificación adecuada resulta esencial para garantizar mejores resultados y minimizar el riesgo de complicaciones asociadas al implante de stent durante la coartación. Varios pasos pueden coincidir con los de la ICP-balón. A continuación, se describen los principales pasos y consideraciones técnicas. La figura 2 ilustra un caso de CoAo tratado con éxito mediante implante de stent.

Figura 2. Tratamiento exitoso de una coartación aórtica en un adulto. A: tomografía computarizada con resultado de coartación aórtica. B: angiografía que confirma la presencia de coartación aórtica. C: angioplastia con balón e implante de stent. D: resultado fluoroscópico final tras implante de stent.
En primer lugar, antes de la intervención, resulta esencial controlar la hipertensión, ya que las crisis hipertensivas suelen ser habituales tras el implante del stent. Los bloqueadores beta ayudan a prevenir estas crisis. También se recomienda una vigilancia estricta durante el posoperatorio para detectar y tratar la hipertensión de forma eficaz y garantizar mejores resultados clínicos. Algunos autores recomiendan realizar cualquier tratamiento percutáneo bajo anestesia general. Como la dilatación de la CoAo suele ser dolorosa, este abordaje hace que la intervención sea más fácil de sobrellevar35. No obstante, en líneas generales, la sedación ligera o moderada suele bastar en pacientes adultos.
- – Vía de acceso: suele usarse la arteria femoral común (derecha o izquierda). Se debe emplear el precierre con Perclose ProGlide (Abbott Vascular, Estados Unidos). El tamaño de la vaina introductora debe ser parejo al diámetro del balón o del stent; se recomiendan vainas 2-3 Fr más grandes que el mínimo requerido para el balón. La heparina no fraccionada se administra para lograr tiempos de coagulación activados > 250 segundos. También se debe administrar una dosis profiláctica de cefazolina.
- – Cruce de la coartación: la CoAo se suele poder cruzar con una guía convencional de 0,035 pulgadas de politetrafluoroetileno y, a veces, con una guía hidrofílica. En anatomías especialmente complejas, puede hacerse necesario emplear el abordaje retrógrado desde la arteria radial con salida por la femoral. Se deben realizar nuevas mediciones del gradiente y angiografías para evaluar adecuadamente el defecto. La guía inicial se sustituirá por otra extra-rígida que se colocará en la aorta ascendente o en la subclavia izquierda (solo si la distancia desde el ostium subclavio al defecto supera los 10 mm).
- – Selección del tamaño del balón y de stent: el tamaño del stent (y del balón) debe ir parejo al diámetro del arco proximal, sin superar el diámetro de la aorta diafragmática.57 La longitud del stent debe ser lo bastante grande como para cubrir todo el segmento estenótico, teniendo en cuenta que una sobredilatación podría provocar un acortamiento de hasta el 30%. La tabla 2 muestra algunos de los stent disponibles en la actualidad para el tratamiento de la CoAo.
- – Dilatación e implante del stent: la predilatación está desaconsejada de forma sistemática, pues tanto el anclaje como el implante del stent suelen ser más eficaces cuando este se coloca directamente. No obstante, en casos de estenosis crítica, la predilatación resulta inevitable.
- Tras la dilatación, la relación entre el diámetro final del stent y la zona más estenótica de la CoAo debe ser < 3,557.
- – Eficacia: la intervención se considerará un éxito cuando el gradiente residual medido de forma invasiva no supere los 10 mmHg58.
Tabla 2. Stents empleados en la reparación de la CoAo
| Recubrimiento | Ensamblaje | Modelo de stent | Fabricante | Metal | Rango de expansión (mm) | Acortamiento | Tipo de celda* |
|---|---|---|---|---|---|---|---|
| No recubierto | Preensamblado | Formula | Cook Medical | Acero inoxidable | 8-20 | ~ 10-15% | Celda cerrada |
| No preensamblado | Andrastent XL y XXL | Andramed | Aleación cobalto-cromo | 12-32 | < 5% | Celda abierta | |
| CP stent | NuMED | Aleación platino-iridio | 12-30 | ≈ 15-20% | Celda cerrada | ||
| Optimus | AndraTec GmbH | Aleación cobalto-cromo | 10-28 | ~ 5% | Celda abierta | ||
| Recubierto | Preensamblado | Begraft aortic | Bentley Innomed GmbH | Aleación cobalto-cromo | 12-24 | < 5% | Celda cerrada |
| Atrium Advanta V12 | Maquet | Acero inoxidable | 12-16 | 0-15% | Celda cerrada | ||
| NuDEL | NuMED | Aleación platino-iridio | 12-24 | ~ 10% | Celda cerrada | ||
| No preensamblado | CP covered | NuMED | Aleación platino-iridio | 12-24 | ~ 15-20% | Celda cerrada | |
| Optimus covered | AndraTec GmbH | Aleación cobalto-cromo | 12-28 | < 5% | Celda abierta | ||
|
* Los stents de celda abierta tienen más espacios y menos struts de conexión, lo cual proporciona una mayor flexibilidad y mejor adaptación a vasos curvos. Aunque los de celda cerrada proporcionan más interconexiones, una mayor fuerza radial y una cobertura uniforme, ofrecen una menor flexibilidad y adaptabilidad a anatomías tortuosas. |
|||||||
RESULTADOS Y COMPLICACIONES
Resultados inmediatos y a corto plazo
El tratamiento percutáneo de la CoAo ha demostrado ser seguro y eficaz, con tasas de éxito que varían según el tipo de intervención y la población tratada. Las complicaciones inmediatas asociadas a la reparación percutánea incluyen la rotura de la pared aórtica, la mala aposición del stent y las complicaciones en el sitio de acceso vascular y su incidencia varía entre grupos y estudios. Steiner y Prsa observaron que la ICP-balón alcanzó tasas de éxito del 71 y 69% en el tratamiento de la CoAo nativa y recoartación, respectivamente. Por otro lado, el implante de stent tuvo una tasa de éxito del 100% en ambas situaciones59. Un metanálisis realizado por Nana et al. confirmó que la tasa de éxito técnico del implante de stent en adultos fue del 97%, con tasas de mortalidad intraoperatoria y a 30 días del 1%60. Otro metanálisis de Yang et al. informó una tasa global de éxito del 98% para el implante de stent en el tratamiento de la CoAo nativa61.
Resultados a largo plazo
El tratamiento percutáneo mediante stents, tanto metálicos como recubiertos, ha demostrado excelentes resultados a largo plazo. Schleiger et al. informaron una tasa de éxito de la intervención del 88,2% y tasas de supervivencia del 98,1, 95,6 y 95,6% a 5, 10 y 15 años, respectivamente. Las tasas de reintervención fueron del 27,8% y la mediana de seguimiento, 7,3 años, sin diferencias significativas entre stents metálicos y recubiertos62. Los estudios COAST y COAST II mostraron un buen perfil de eficacia en el seguimiento y una menor necesidad de antihipertensivos63.
Las complicaciones a largo plazo son la formación de aneurismas, la reestenosis y la fractura y migración del stent64. Se debe mencionar que los ensayos COAST y COAST II comunicaron una tasa acumulada de fracturas del stent del 24,4% en el seguimiento tardío. Las tasas de reintervención fueron del 21,3%, siendo factores predictivos una menor edad y diámetros más pequeños del stent63.
Pan et al. aportaron uno de los seguimientos más largos publicados (de 4 a 30 años). La incidencia acumulada de fractura del stent durante el seguimiento a largo plazo fue del 34% y la de formación de aneurismas, del 13%65.
En líneas generales, el implante de stent se asocia a altas tasas de éxito de la intervención, importantes beneficios de supervivencia a largo plazo y tasas más bajas hipertensión. No obstante, el seguimiento a largo plazo es esencial por el riesgo de fractura del stent, reintervenciones y complicaciones tardías como la formación de aneurismas42,56.
TRATAMIENTO DE LAS LIMITACIONES EN POBLACIONES ESPECÍFICAS
Síndrome de Turner y enfermedades del tejido conectivo
Las CC se dan en un tercio de los pacientes con ST, el 75% de los cuales son CoAo o VAB66,67. Aunque el tratamiento de primera línea de la CoAo en niños suele ser la reparación quirúrgica, los pacientes con ST tienen incidencias altas de disección aórtica (11%) y formación de aneurismas (30%) tras la cirugía68. Estos resultados se atribuyen a la debilidad intrínseca de la pared aórtica por la necrosis quística de la media propia del ST68. En este caso, en la actualidad, el tratamiento percutáneo con implante de stent recubierto es la opción preferida en pacientes con anatomías favorables. Los stents recubiertos cubren la zona lesionada de la pared y reducen el riesgo de formación de aneurismas en esta situación vascular tan especial69.
En lo referente a las enfermedades del tejido conectivo, como los síndromes de Marfan o Ehlers-Danlos, la evidencia no basta para seleccionar el tratamiento óptimo de la CoAo en estos casos. No obstante, pueden aplicarse consideraciones similares a las descritas para el ST en lo referente a la selección de stents recubiertos cuando el tratamiento percutáneo sea anatómicamente viable.
Adultos y pacientes de edad avanzada
Los pacientes de edad avanzada suelen presentar calcificación grave en el lugar de la coartación, lo que complica el implante y expansión del stent y puede conducir a resultados subóptimos y a un mayor riesgo de complicaciones. En este sentido, algunos autores recomiendan realizar varias dilataciones del stent implantado para ir restaurando poco a poco el diámetro aórtico fisiológico. Se aconseja el uso de stents recubiertos en el tratamiento de la CoAo en pacientes de edad avanzada con pared aórtica calcificada70.
En casos complejos seleccionados, como adultos con coartación grave de larga evolución conducente a oclusión aórtica completa o casi completa, el tratamiento percutáneo puede seguir siendo viable. Estos casos requieren una planificación meticulosa de la intervención, dilataciones escalonadas o stents recubiertos para restablecer de forma segura la permeabilidad aórtica. Se pueden emplear técnicas avanzadas como estrategias de escalado de guías, abordajes retrógrados o anterógrados y predilataciones meticulosas para minimizar el riesgo de lesión aórtica y optimizar el implante de stent. Casos clínicos y series pequeñas han demostrado que, con hemodinamistas experimentados y la planificación adecuada, la reparación percutánea logra resultados satisfactorios incluso en anatomías tan complicadas como estas65.
INNOVACIONES Y TÉCNICAS EMERGENTES
Avances en la tecnología de stents
Stents biodegradables
Polímeros bioabsorbibles como el PLLA (ácido poli-l-láctico) y el PLA (ácido poli-láctico)71 podrían ser una alternativa a los stents metálicos en niños y recién nacidos. Estos stents deben proporcionar soporte estructural a través de su geometría; no obstante, su menor resistencia frente los metales los hace inadecuados para vasos grandes y rígidos como la aorta72,73. En la actualidad, no hay ningún stent poliméricos bioabsorbible para el tratamiento de la CoAo en niños74. A pesar de esto, los stents bioabsorbibles podrían reducir los costes y riesgos asociados a los implantes permanentes. Los avances en la tecnología de stents pronto podrán dar soluciones biodegradables que permitan el tratamiento no quirúrgico y crecimiento normal de lactantes con CoA.
Stents expandibles
Una de las limitaciones del implante de stents en lactantes es el tamaño de la vaina introductora necesaria para implantar un stent que luego se pueda volver a dilatar a fin de adaptarse al crecimiento somático75. Los stents expandibles con balón son el patrón oro para el tratamiento de la CoAo76. No obstante, los stents autoexpandibles aún están en fase de investigación y podrían reducir el riesgo de fractura del stent, disección vascular y formación de aneurismas77.
Los intentos por abordar los desafíos asociados al crecimiento incluyen el desarrollo de stents autodisruptivos, como el Growth (QualiMed, Alemania), diseñado para el tratamiento de la CoAo. Este dispositivo consta de 2 mitades de acero inoxidable electropulido cortadas con láser y unidas mediante suturas bioabsorbibles que forman una estructura circular. Las suturas se reabsorben por completo en un plazo de 6 meses, periodo tras el cual ambas mitades se mantendrán en posición de forma segura sin limitar el crecimiento natural, lo cual permite implantar stents convencionales más grandes que podrán expandirse hasta dimensiones adultas. A pesar de las expectativas iniciales, estos stents fracasaron por las altas tasas de reintervención y por una adaptación insuficiente al crecimiento78.
En la actualidad, las últimas estrategias se centran en nuevos diseños de stents con perfiles de liberación bajos y alto potencial de redilatación, como el Palmaz Genesis XD, el Intrastent Mega y el Cheatham Platinum, siendo este último el primero aprobado para tratar la CoAo. Estos stents reducen notablemente el riesgo de reestenosis y la necesidad de implantes adicionales. El Cheatham Platinum (NuMED, Estados Unidos) está fabricado con alambres de platino e iridio dispuestos en una configuración en zigzag capaz de expandirse hasta un diámetro de 30 mm. Su importante capacidad de dilatación reduce, significativamente, la necesidad de implantar stents adicionales, lo cual se traduce en una menor tasa de reestenosis frente a otros dispositivos58,79.
Entre las tecnologías emergentes están el stent Minima (Renata Medical, Estados Unidos), diseñado para el tratamiento de la estenosis vascular congénita, permite un tamaño inicial < 4 mm para su implantación al nacimiento, puede expandirse > 22 mm manteniendo toda su integridad estructural y fuerza radial80 y el BeGrow (Bentley InnoMed, Alemania), desarrollado para el tratamiento de la estenosis de la arteria pulmonar, que permite dilataciones de hasta 11,5 mm y tiene puntos de rotura controlados para adaptarse al crecimiento y a futuras intervenciones81.
Tecnologías emergentes y de navegación
Los modelos impresos en tres dimensiones (3D) están demostrando ser muy valiosos para la planificación de intervenciones complejas en el tratamiento de CC82,83. Los modelos 3D han demostrado ser útiles durante la planificación quirúrgica y percutánea, incluida la hipoplasia del arco aórtico y el implante valvular percutáneo. Estos modelos se crean a partir de técnicas de imagen como la RMC, la angio-TC o la ecocardiografía, seguidas de segmentación e impresión. Los modelos rígidos son ideales para el posicionamiento de stents y los flexibles permiten examinar la dinámica de la pared vascular83. Desde el punto de vista clínico, la impresión 3D mejora la precisión de la intervención, acorta los tiempos de esta y reduce las complicaciones, lo cual resulta beneficioso para pacientes de alto riesgo o con anatomías complejas.
Líneas futuras
Las técnicas de imágen avanzada, las últimas tecnologías de stents74 y los abordajes híbridos son capaces de mejorar los resultados del tratamiento de la CoAo. También es fundamental contar con protocolos rigurosos de seguimiento a largo plazo para vigilar la durabilidad del tratamiento y valorar posibles complicaciones tardías en los pacientes.
Seguimos teniendo necesidades no cubiertas en el tratamiento percutáneo como falta de técnicas estandarizadas y abordajes óptimos para los distintos perfiles de los pacientes84,85. Se necesita perfeccionar los criterios de selección de los pacientes, mejorar el tratamiento de las complicaciones y recopilar datos clínicos más amplios a largo plazo que garanticen unos resultados óptimos y la seguridad del paciente.
Por último, las prioridades más importantes en materia de investigación en este campo incluyen realizar ensayos clínicos aleatorizados que comparen nuevos diseños de stents, optimizar las técnicas de implante, evaluar el papel que juega la posdilatación y el mejor momento para ello, mejorar las técnicas de imágen para guiar y valorar los resultados, determinar las indicaciones y el momento óptimo para realizar reintervenciones percutáneas y abordar el tratamiento de pacientes durante el paso de la atención pediátrica a adulta86.
No cabe duda de que la inteligencia artificial tendrá un papel relevante en el tratamiento percutáneo de las CC. En el caso de la CoAo, permitirá un análisis más preciso de las técnicas de imagen para caracterizar su gravedad. Asimismo, permitirá una mejor planificación terapéutica y posibilitará la selección del abordaje y dispositivo más adecuados y el diseño de stents individualizados adaptados al perfil de cada paciente, con vistas a optimizar los resultados a largo plazo.
CONCLUSIONES
El implante de stent percutáneo se ha convertido en el tratamiento estándar para pacientes elegibles con CoAo y viene avalado por un éxito operatorio consistente y resultados favorables a largo plazo, Los estudios que se realicen en el futuro deberían centrarse en optimizar el diseño de los dispositivos, la adaptabilidad pediátrica y los protocolos estandarizados de seguimiento.
FINANCIACIÓN
Ninguna.
DECLARACIÓN SOBRE EL USO DE INTELIGENCIA ARTIFICIAL
No se utilizó inteligencia artificial en la elaboración de esta revisión.
CONTRIBUCIÓN DE LOS AUTORES
Conceptualización: E. Flores-Umanzor, J. Galeano, O.A. Centurión y A. Ruberti; metodología: R. Luna-López, I. Morr-Verenzuela, P. Cepas-Guillén, S. Montserrat y S. Prat-González; validación: D. Pereda, R. Sanz-Ruiz, J.M. Carretero Bellón, O. Abdul-Jawad Altisent, S. Brugaletta, M. Sabaté, X. Freixa; redacción, borrador original: V. Arévalos, A. Salazar-Rodríguez y G. Velázquez; redacción, revisión y edición: V. Arévalos, A. Salazar-Rodríguez, G. Velázquez, B. Vidal, L. Sanchis, I. Anduaga y A. Fernández-Cisneros; supervisión: M. Sabaté y E. Flores-Umanzor. Todos los autores leyeron y dieron su aprobación a la versión final del manuscrito.
CONFLICTO DE INTERESES
Ninguno.
BIBLIOGRAFÍA
1. Teo LL, Cannell T, Babu-Narayan SV, Hughes M, Mohiaddin RH. Prevalence of associated cardiovascular abnormalities in 500 patients with aortic coarctation referred for cardiovascular magnetic resonance imaging to a tertiary center. Pediatr Cardiol. 2011;32:1120-1127.
2. Kim YY, Andrade L, Cook SC. Aortic Coarctation. Cardiol Clin. Aug 2020;38:337-351.
3. Ruhela M, Randhawa H, Bagarhatta P, Bagarhatta R, Jain A. Coarctation of Aorta with Supravalvular Pulmonary Stenosis in an Adult Patient:A Rare Exception of the Fetal Flow Pattern Theory. Am J Med Case Rep. 2015;3:53-58.
4. Hoffman JI, Kaplan S. The incidence of congenital heart disease. J Am Coll Cardiol. 2002;39:1890-1900.
5. Becker AE, Becker MJ, Edwards JE. Anomalies associated with coarctation of aorta:particular reference to infancy. Circulation. 1970;41:1067-1075.
6. Levy MJ, Levinsky L, Deviri E, Hauptman E, Blieden LC. Coarctation of the aorta in infancy. Tex Heart Inst J. 1983;10:57-62.
7. Mitchell ME. Aortic Coarctation Repair:How I Teach It. Ann Thorac Surg. 2017;104:377-381.
8. Chen B, Wei M. Aortic Coarctation. N Engl J Med. 2024;390:1420.
9. Baumgartner H, De Backer J, Babu-Narayan SV, et al. 2020 ESC Guidelines for the management of adult congenital heart disease. Eur Heart J. 2021;42:563-645.
10. Campbell M. Natural history of coarctation of the aorta. Br Heart J. 1970;32:633-40.
11. Mazzolai L, Teixido-Tura G, Lanzi S, et al. 2024 ESC Guidelines for the management of peripheral arterial and aortic diseases. Eur Heart J. 2024;45:3538-3700.
12. Kvitting JP, Olin CL. Clarence Crafoord:a giant in cardiothoracic surgery, the first to repair aortic coarctation. Ann Thorac Surg. 2009;87:342-346.
13. Singer MI, Rowen M, Dorsey TJ. Transluminal aortic balloon angioplasty for coarctation of the aorta in the newborn. Am Heart J. 1982;103:131-132.
14. Harris KC, Du W, Cowley CG, Forbes TJ, Kim DW. A prospective observational multicenter study of balloon angioplasty for the treatment of native and recurrent coarctation of the aorta. Catheter Cardiovasc Interv. 2014;83:1116-1123.
15. Cowley CG, Orsmond GS, Feola P, McQuillan L, Shaddy RE. Long-term, randomized comparison of balloon angioplasty and surgery for native coarctation of the aorta in childhood. Circulation. 2005;111:3453-3456.
16. O'Laughlin MP, Perry SB, Lock JE, Mullins CE. Use of endovascular stents in congenital heart disease. Circulation. 1991;83:1923-1939.
17. Suárez de Lezo J, Pan M, Romero M, et al. Balloon-expandable stent repair of severe coarctation of aorta. Am Heart J. 1995;129:1002-1008.
18. Forbes TJ, Kim DW, Du W, et al. Comparison of surgical, stent, and balloon angioplasty treatment of native coarctation of the aorta:an observational study by the CCISC (Congenital Cardiovascular Interventional Study Consortium). J Am Coll Cardiol. 2011;58:2664-2674.
19. Gunn J, Cleveland T, Gaines P. Covered stent to treat co-existent coarctation and aneurysm of the aorta in a young man. Heart. 1999;82:351.
20. de Giovanni JV. Covered stents in the treatment of aortic coarctation. J Interv Cardiol. 2001;14:187-190.
21. Forbes T, Matisoff D, Dysart J, Aggarwal S. Treatment of coexistent coarctation and aneurysm of the aorta with covered stent in a pediatric patient. Pediatr Cardiol. 2003;24:289-291.
22. Lock JE, Castaneda-Zuniga WR, Bass JL, Foker JE, Amplatz K, Anderson RW. Balloon dilatation of excised aortic coarctations. Radiology. 1982;143:689-691.
23. Beekman RH, Rocchini AP, Dick M, 2nd, et al. Percutaneous balloon angioplasty for native coarctation of the aorta. J Am Coll Cardiol. 1987;10:1078-1084.
24. Rao PS. Balloon angioplasty of native coarctation of the aorta. J Invasive Cardiol. 2000;12:407-409.
25. Luijendijk P, Bouma BJ, Groenink M, et al. Surgical versus percutaneous treatment of aortic coarctation:new standards in an era of transcatheter repair. Expert Rev Cardiovasc Ther. 2012;10:1517-1531.
26. Hernández-González M, Solorio S, Conde-Carmona I, et al. Intraluminal aortoplasty vs. surgical aortic resection in congenital aortic coarctation. A clinical random study in pediatric patients. Arch Med Res. 2003;34:305-310.
27. Rodés-Cabau J, MiróJ, Dancea A, et al. Comparison of surgical and transcatheter treatment for native coarctation of the aorta in patients >or =1 year old. The Quebec Native Coarctation of the Aorta study. Am Heart J. 2007;154:186-192.
28. Shaddy RE, Boucek MM, Sturtevant JE, et al. Comparison of angioplasty and surgery for unoperated coarctation of the aorta. Circulation. 1993;87:793-799.
29. Walhout RJ, Lekkerkerker JC, Ernst SM, Hutter PA, Plokker TH, Meijboom EJ. Angioplasty for coarctation in different aged patients. Am Heart J. 2002;144:180-186.
30. Fawzy ME, Fathala A, Osman A, et al. Twenty-two years of follow-up results of balloon angioplasty for discreet native coarctation of the aorta in adolescents and adults. Am Heart J. 2008;156:910-917.
31. Fletcher SE, Cheatham JP, Froeming S. Aortic aneurysm following primary balloon angioplasty and secondary endovascular stent placement in the treatment of native coarctation of the aorta. Cathet Cardiovasc Diagn. 1998;44:40-44.
32. Carr JA. The results of catheter-based therapy compared with surgical repair of adult aortic coarctation. J Am Coll Cardiol. 2006;47:1101-1107.
33. Hellenbrand WE, Allen HD, Golinko RJ, Hagler DJ, Lutin W, Kan J. Balloon angioplasty for aortic recoarctation:results of Valvuloplasty and Angioplasty of Congenital Anomalies Registry. Am J Cardiol. 1990;65:793-797.
34. Rao PS, Thapar MK, Wilson AD, Levy JM, Chopra PS. Intermediate-term follow-up results of balloon aortic valvuloplasty in infants and children with special reference to causes of restenosis. Am J Cardiol. 1989;64:1356-1360.
35. Batlivala SP, Goldstein BH. Current Transcatheter Approaches for the Treatment of Aortic Coarctation in Children and Adults. Interv Cardiol Clin. 2019;8:47-58.
36. Reich O, Tax P, BartákováH, et al. Long-term (up to 20 years) results of percutaneous balloon angioplasty of recurrent aortic coarctation without use of stents. Eur Heart J. 2008;29:2042-2048.
37. Zabal C, Attie F, Rosas M, Buendía-Hernández A, García-Montes JA. The adult patient with native coarctation of the aorta:balloon angioplasty or primary stenting?Heart. 2003;89:77-83.
38. Tzifa A, Ewert P, Brzezinska-Rajszys G, et al. Covered Cheatham-platinum stents for aortic coarctation:early and intermediate-term results. J Am Coll Cardiol. 2006;47:1457-1463.
39. Qureshi AM, McElhinney DB, Lock JE, Landzberg MJ, Lang P, Marshall AC. Acute and intermediate outcomes, and evaluation of injury to the aortic wall, as based on 15 years experience of implanting stents to treat aortic coarctation. Cardiol Young. 2007;17:307-318.
40. Tanous D, Collins N, Dehghani P, Benson LN, Horlick EM. Covered stents in the management of coarctation of the aorta in the adult:initial results and 1-year angiographic and hemodynamic follow-up. Int J Cardiol. 2010;140:287-295.
41. Chessa M, Carrozza M, Butera G, et al. Results and mid-long-term follow-up of stent implantation for native and recurrent coarctation of the aorta. Eur Heart J. 2005;26:2728-2732.
42. Stout KK, Daniels CJ, Aboulhosn JA, et al. 2018 AHA/ACC Guideline for the Management of Adults With Congenital Heart Disease:A Report of the American College of Cardiology/American Heart Association Task Force on Clinical Practice Guidelines. Circulation. 2019;139:e698-e800.
43. Bulbul ZR, Bruckheimer E, Love JC, Fahey JT, Hellenbrand WE. Implantation of balloon-expandable stents for coarctation of the aorta:implantation data and short-term results. Cathet Cardiovasc Diagn. 1996;39:36-42.
44. Ewert P, Abdul-Khaliq H, Peters B, Nagdyman N, Schubert S, Lange PE. Transcatheter therapy of long extreme subatretic aortic coarctations with covered stents. Catheter Cardiovasc Interv. 2004;63:236-239.
45. Kenny D, Hijazi ZM. Coarctation of the aorta:from fetal life to adulthood. Cardiol J. 2011;18:487-495.
46. Krasemann T, Bano M, Rosenthal E, Qureshi SA. Results of stent implantation for native and recurrent coarctation of the aorta-follow-up of up to 13 years. Catheter Cardiovasc Interv. 2011;78:405-412.
47. Koletsis E, Ekonomidis S, Panagopoulos N, Tsaousis G, Crockett J, Panagiotou M. Two stage hybrid approach for complex aortic coarctation repair. J Cardiothorac Surg. 2009;4:10.
48. Teixeira AM, Reis-Santos K, Anjos R. Hybrid approach to severe coarctation and aortic regurgitation. Cardiol Young. 2005;15:525-528.
49. Novosel L, Perkov D, Dobrota S, C´oric´V, Štern Padovan R. Aortic coarctation associated with aortic valve stenosis and mitral regurgitation in an adult patient:a two-stage approach using a large-diameter stent graft. Ann Vasc Surg. 2014;28:494.e9-e14.
50. Russell TA, Quarto C, Nienaber CA. A single-stage hybrid approach for the management of severely stenotic bicuspid aortic valve, ascending aortic aneurysm, and coarctation of the aorta with a literature review. J Cardiol Cases. 2018;17:183-186.
51. Tacy TA, Baba K, Cape EG. Effect of aortic compliance on Doppler diastolic flow pattern in coarctation of the aorta. J Am Soc Echocardiogr. 1999;12:636-642.
52. Krieger EV, Stout KK, Grosse-Wortmann L. How to Image Congenital Left Heart Obstruction in Adults. Circ Cardiovasc Imaging. 2017;10:e004271.
53. Hedgire SS, Baliyan V, Ghoshhajra BB, Kalra MK. Recent advances in cardiac computed tomography dose reduction strategies:a review of scientific evidence and technical developments. J Med Imaging (Bellingham). 2017;4:031211.
54. Julsrud PR, Breen JF, Felmlee JP, Warnes CA, Connolly HM, Schaff HV. Coarctation of the aorta:collateral flow assessment with phase-contrast MR angiography. AJR Am J Roentgenol. 1997;169:1735-1742.
55. Hom JJ, Ordovas K, Reddy GP. Velocity-encoded cine MR imaging in aortic coarctation:functional assessment of hemodynamic events. Radiographics. 2008;28:407-416.
56. Isselbacher EM, Preventza O, Hamilton Black J, 3rd, et al. 2022 ACC/AHA Guideline for the Diagnosis and Management of Aortic Disease:A Report of the American Heart Association/American College of Cardiology Joint Committee on Clinical Practice Guidelines. Circulation. 2022;146:e334-e482.
57. Malek R, Puckett Y, Agasthi P. Catheter Management of Coarctation. StatPearls. StatPearls Publishing;2025. Disponible en:https://www.statpearls.com/physician/cme/activity/↻9/?specialty=specialty°=md.
58. Hatoum I, Haddad RN, Saliba Z, Abdel Massih T. Endovascular stent implantation for aortic coarctation:parameters affecting clinical outcomes. Am J Cardiovasc Dis. 2020;10:528-537.
59. Steiner I, Prsa M. Immediate results of percutaneous management of coarctation of the aorta:A 7-year single-centre experience. Int J Cardiol. 2021;322:103-106.
60. Nana P, Spanos K, Brodis A, et al. A Systematic Review and Meta-analysis on Stenting for Aortic Coarctation Management in Adults. J Endovasc Ther. 2023:15266028231179919.
61. Yang L, Chua X, Rajgor DD, Tai BC, Quek SC. A systematic review and meta-analysis of outcomes of transcatheter stent implantation for the primary treatment of native coarctation. Int J Cardiol. 2016;223:1025-1034.
62. Schleiger A, Al Darwish N, Meyer M, Kramer P, Berger F, Nordmeyer J. Long-term follow-up after endovascular treatment of aortic coarctation with bare and covered Cheatham platinum stents. Catheter Cardiovasc Interv. 2023;102:672-682.
63. Holzer RJ, Gauvreau K, McEnaney K, Watanabe H, Ringel R. Long-Term Outcomes of the Coarctation of the Aorta Stent Trials. Circ Cardiovasc Interv. 2021;14:e010308.
64. Feltes TF, Bacha E, Beekman RH, 3rd, et al. Indications for cardiac catheterization and intervention in pediatric cardiac disease:a scientific statement from the American Heart Association. Circulation. 2011;123:2607-2652.
65. Pan M, Pericet C, González-Manzanares R, et al. Very long-term follow-up after aortic stenting for coarctation of the aorta. Rev Esp Cardiol. 2024;77:332-341.
66. Morgan T. Turner syndrome:diagnosis and management. Am Fam Physician. 2007;76:405-410.
67. Donadille B, Christin-Maitre S. Heart and Turner syndrome. Ann Endocrinol (Paris). 2021;82:135-140.
68. Zanjani KS, Thanopoulos BD, Peirone A, Alday L, Giannakoulas G. Usefulness of stenting in aortic coarctation in patients with the Turner syndrome. Am J Cardiol. 2010;106:1327-1331.
69. Bons LR, Van Den Hoven AT, Malik M, et al. Abnormal Aortic Wall Properties in Women with Turner Syndrome. Aorta (Stamford). 2020;8:121-131.
70. Kische S, D'Ancona G, Stoeckicht Y, Ortak J, Elsässer A, Ince H. Percutaneous treatment of adult isthmic aortic coarctation:acute and long-term clinical and imaging outcome with a self-expandable uncovered nitinol stent. Circ Cardiovasc Interv. 2015;8:e001799.
71. Qiu TY, Song M, Zhao LG. A computational study of crimping and expansion of bioresorbable polymeric stents. Mech Time Depend Mater. 2018;22:273-290.
72. Borghi Jr TC, Costa Jr JR, Abizaid A, et al. Comparação da retração aguda do stent entre o suporte vascular bioabsorvível eluidor de everolimus e dois diferentes stents metálicos farmacológicos. Rev Bras Cardiol Invasiva. 2013;21.
73. Veeram Reddy SR, Welch TR, Wang J, et al. A novel design biodegradable stent for use in congenital heart disease:mid-term results in rabbit descending aorta. Catheter Cardiovasc Interv. 2015;85:629-639.
74. Veeram Reddy SR, Welch TR, Nugent A. Biodegradable Stent Use For Congenital Heart Disease. Progress in Pediatric Cardiology. 2021;61:101349.
75. Goldstein BH, Kreutzer J. Transcatheter Intervention for Congenital Defects Involving the Great Vessels:JACC Review Topic of the Week. J Am Coll Cardiol. 2021;77:80-96.
76. Zablah JE, Morgan GJ. Pulmonary Artery Stenting. Interv Cardiol Clin. 2019;8:33-46.
77. Sadeghipour P, Mohebbi B, Firouzi A, et al. Balloon-Expandable Cheatham-Platinum Stents Versus Self-Expandable Nitinol Stents in Coarctation of Aorta:A Randomized Controlled Trial. JACC Cardiovasc Interv. 2022;15:308-317.
78. Ewert P, Peters B, Nagdyman N, Miera O, Kühne T, Berger F. Early and mid-term results with the Growth Stent--a possible concept for transcatheter treatment of aortic coarctation from infancy to adulthood by stent implantation?Catheter Cardiovasc Interv. 2008;71:120-126.
79. Cheatham JP. Stenting of coarctation of the aorta. Catheter Cardiovasc Interv. 2001;54:112-125.
80. Zahn EM, Abbott E, Tailor N, Sathanandam S, Armer D. Preliminary testing and evaluation of the renata minima stent, an infant stent capable of achieving adult dimensions. Catheter Cardiovasc Interv. 2021;98:117-127.
81. Quandt D, Knirsch W, Michel-Behnke I, et al. First-in-man pulmonary artery stenting in children using the Bentley®BeGrow™stent system for newborns and infants. Int J Cardiol. 2019;276:107-109.
82. Pluchinotta FR, Giugno L, Carminati M. Stenting complex aortic coarctation:simulation in a 3D printed model. EuroIntervention. 2017;13:490.
83. Ghisiawan N, Herbert CE, Zussman M, Verigan A, Stapleton GE. The use of a three-dimensional print model of an aortic arch to plan a complex percutaneous intervention in a patient with coarctation of the aorta. Cardiol Young. 2016;26:1568-1572.
84. Khalaj R, Tabriz AG, Okereke MI, Douroumis D. 3D printing advances in the development of stents. Int J Pharm. 2021;609:121153.
85. Capelli C, Sauvage E, Giusti G, et al. Patient-specific simulations for planning treatment in congenital heart disease. Interface Focus. 2018;8:20170021.
86. Rigatelli G, Chiastra C, Pennati G, Dubini G, Migliavacca F, Zuin M. Applications of computational fluid dynamics to congenital heart diseases:a practical review for cardiovascular professionals. Expert Rev Cardiovasc Ther. 2021;19:907-916.
RESUMEN
El cierre percutáneo de la orejuela izquierda ha ido emergiendo como un procedimiento cada vez más prometedor para pacientes con fibrilación auricular no valvular y riesgo hemorrágico muy alto o prohibitivo. Se trata de una técnica segura, con un porcentaje de complicaciones bajo; sin embargo, algunas de ellas, como la embolización del dispositivo, pueden ser graves, y la toma de decisiones y la estrategia más adecuada pueden ser difíciles debido a la escasa evidencia disponible. La presente revisión proporciona un resumen de los aspectos más importantes sobre la embolización de dispositivos de cierre de la orejuela izquierda, tanto en su prevalencia como en su abordaje y las opciones de tratamiento.
Palabras clave: Cierre de orejuela. Embolización. Dispositivos.
ABSTRACT
Percutaneous left atrial appendage closure has emerged as a promising procedure for patients with non-valvular atrial fibrillation with a very high or prohibitive bleeding risk. It is a safe technique, with a low rate of complications; however, complications, such as device embolization can be potentially serious, and decision-making as well as selecting the most appropriate strategy may be challenging due to the limited evidence available in this context. This review provides an overview of the most critical aspects of left atrial appendage closure device embolization focusing on its prevalence, management strategies, and treatment options.
Keywords: Left atrial appendage closure. Embolization. Devices.
Abreviaturas
AI: aurícula izquierda. ETE: ecocardiograma transesofágico. VI: ventrículo izquierdo.
INTRODUCCIÓN
La fibrilación auricular se ha convertido en la arritmia más frecuente de nuestros tiempos. Se estima que su prevalencia en la población española es de un 4,4% en las personas mayores de 40 años, lo que en números absolutos se traduce en más de 1 millón de españoles con este trastorno del ritmo1. Desde hace años existe una sólida evidencia sobre su relación con el aumento de la incidencia de ictus y de la mortalidad de causa cardiovascular en ambos sexos2,3, por lo que la anticoagulación a dosis terapéuticas es un pilar fundamental del tratamiento de estos pacientes. Sin embargo, en aquellos con riesgo hemorrágico elevado o prohibitivo, el cierre percutáneo de la orejuela izquierda ha emergido como una alternativa razonable y no inferior al tratamiento anticoagulante en lo que respecta a eventos cardioembólicos, muerte de causa cardiovascular y sangrado clínicamente relevante4.
Aunque la tasa de complicaciones intraprocedimiento y posimplante se mantiene baja, al aumentar el número de procedimientos realizados en todo el mundo la tasa de embolización del dispositivo se sitúa actualmente en torno al 0-1.5% de todos los procedimientos realizados5.
La presente revisión resume la evidencia disponible acerca de la embolización de dispositivos de cierre percutáneo de la orejuela izquierda, mediante una descripción de los tipos de dispositivos disponibles, los potenciales predictores de embolización y el tratamiento recomendado para cada caso.
TIPOS DE DISPOSITIVOS
A continuación, se describen brevemente los 3 tipos de dispositivos que se encuentran disponibles en nuestro medio.
Familia WATCHMAN
Los WATCHMAN (Boston Scientific, Estados Unidos) son una familia de dispositivos de un único lóbulo de cierre que se implanta a unos 10 mm del ostium de la orejuela izquierda, por lo que este no queda cubierto.
En 2020, Boston Scientific sacó al mercado la nueva generación, WATCHMAN FLX, que en un metanálisis de 54.727 pacientes demostró ser superior en términos de mortalidad de causa cardiovascular, sangrados mayores, derrame pericárdico y embolización del dispositivo respecto a su predecesor, WATCHMAN 2.5. Esto se debe en parte a su menor superficie metálica, lo que reduce el riesgo de trombosis, y al mayor número de ganchos (18 frente a 10), lo que permite una mejor adaptación al ostium con menor incidencia de fugas6,7. Está disponible en 5 tamaños diferentes, que abarcan ostium desde 14 hasta 31,5 mm.
La Food and Drug Administration aprobó en 2024 el dispositivo WATCHMAN FLX pro, que incorpora como novedad una membrana de tejido recubierta de un fluoropolímero diseñada para aumentar la resistencia a los trombos y facilitar la endotelización, lo cual podría traducirse en regímenes antitrombóticos más cortos tras el procedimiento. Ha mostrado resultados prometedores en casos clínicos publicados8 y está en marcha un estudio unicéntrico, el WATCHMAN FLX PRO CT (NCT05567172), cuyo objetivo es determinar la morfología y la cobertura tisular de la superficie del dispositivo a los 90 días del implante. No dispone aún del marcado CE (Conformidad Europea) para su comercialización en Europa.
Familia Amplatzer
En 2013 obtuvo el marcado CE la segunda generación de esta familia: el Amplatzer Amulet (Abbott, Estados Unidos) (figura 1A). Consta de un lóbulo de cierre, que se suele implantar a 10-15 mm del ostium, y de un disco que permite cubrirlo por completo. Ambas partes están conectadas por una cintura central. Sus dimensiones se basan y miden en función de la zona de aterrizaje (landing zone) que presente la orejuela, que es el sitio donde descansa el lóbulo del dispositivo. Está disponible en varios tamaños, desde 16 hasta 34 mm, que cubren una superficie de zona de aterrizaje de la orejuela que abarca de 11 a 31 mm9.

Figura 1. A: dispositivo Amplatzer. B: dispositivo LAmbre.
El estudio Amulet IDE10, que comparó el Amplatzer Amulet con el dispositivo WATCHMAN de primera generación, concluyó que la tasa de oclusión de la orejuela izquierda fue mayor con el dispositivo de doble sellado. Asimismo, se demostró la no inferioridad del primero con respecto a la seguridad y la efectividad en la reducción de ictus para pacientes con fibrilación auricular no valvular, pero se observó una incidencia más alta, casi el doble, de eventos adversos, como derrame pericárdico y embolización del dispositivo, si bien es cierto que la experiencia era mayor en aquel momento con los dispositivos WATCHMAN, lo cual pudo influir en que aparecieran más complicaciones con el dispositivo Amplatzer10. Los resultados de no inferioridad se mantuvieron en el análisis a 5 años, con un porcentaje significativamente mayor de pacientes sin anticoagulación prescrita en el grupo de Amplatzer (94 frente a 91%; p = 0,009) y una tasa muy baja de ictus al año en ambos grupos (1,6% por año), con una incidencia mayor de ictus mortal en el grupo de WATCHMAN (1,9 frente a 1,2%; p = 0,03)11.
En un estudio que comparó las 2 generaciones de dispositivos Abbott se concluyó que la segunda presentaba una menor incidencia de fugas residuales peridispositivo, pero no hubo diferencias significativas en cuanto a la tasa de complicaciones mayores ni la mortalidad, y la tasa de éxito en el implante fue similar12.
LAmbre
LAmbre es un dispositivo de doble mecanismo de sellado (lóbulo y disco) de la marca comercial Lifetech Scientific Corporation (China) (figura 1B). Abarca una gama de 15 tamaños diferentes (16-36 mm) y está fabricado con una malla de nitinol y una membrana de poliéster. Su diseño presenta 8 ganchos distales y 8 ganchos con forma de U, que confieren una mayor estabilización debido a un mejor anclaje en las trabéculas de la orejuela. Obtuvo el marcado CE en 2016.
En un estudio prospectivo multicéntrico realizado en China con 103 pacientes, el dispositivo LAmbre tuvo una tasa de éxito del implante del 98,05%. La incidencia de derrame pericárdico posprocedimiento en los primeros 7 días fue del 4,95%, y ninguno requirió tratamien- to activo. Un paciente presentó ictus a los 2 meses del procedimiento, en contexto de reducción de dosis de anticoagulante. No se observó trombosis del dispositivo en ningún paciente, si bien es cierto que el tiempo medio de seguimiento fue de solo 12,2 meses13.
Este dispositivo tiene la peculiaridad de que es posible fabricarlo a medida en caso de orejuelas anatómicamente complejas o con dimensiones fuera del rango normal.
INCIDENCIA DE EMBOLIZACIÓN
La embolización del dispositivo de cierre de la orejuela, ya sea a una cavidad cardiaca, a un vaso grande o a un vaso periférico, es una complicación infrecuente, pero potencialmente mortal, con incidencias de mortalidad que llegan hasta el 10,2% en los registros publicados. La experiencia de los cardiólogos intervencionistas o electrofisiólogos que realizan el implante de los dispositivos, así como el número de procedimientos por año en cada hospital, se han relacionado de manera significativa con diferencias en la incidencia de embolización (0,6 y 1,5% en centros de alto y bajo volumen, respectivamente)5.
En cuanto al tipo de dispositivo utilizado y la incidencia de embolización, la relación no está del todo clara. El dispositivo WATCHMAN FLX presenta una incidencia menor que su predecesor WATCHMAN 2.5, (odds ratio = 0,35; intervalo de confianza del 95%, 0,18-0,70; p < 0,02), como ya se demostró en un metanálisis con 54.727 pacientes publicado en 20236, y llega a ser del 0% en el estudio PINNACLE FLX7.
En cuanto al dispositivo Amulet, el estudio Amulet IDE, que comparó este implante con el WATCHMAN, mostró una incidencia de embolización del 0,6 y el 0,2%, respectivamente, pero los autores argumentan estos resultados en parte por la menor experiencia de los operadores en ese momento con el dispositivo Amulet10. En el estudio SWISS-APERO, de 2021, en el que se comparó con el dispositivo WATCHMAN FLX, ambos presentaron similar incidencia de embolización (0,9% en los dos grupos)14.
Por su parte, en una revisión sistemática de 403 pacientes publicada en 2020, con el dispositivo LAmbre no hubo ningún caso de embolización15, y en otro ensayo alemán de 2024 con 118 pacientes la incidencia fue del 1,7%, pero el procedimiento se realizaba sin contraste, lo cual supone un sesgo importante al interpretar este incremento en la incidencia de complicaciones16. En las diversas experiencias españolas, la tasa ha sido de prácticamente el 0%17,18, y en la experiencia inicial brasileña fue del 2%, si bien el tamaño muestral era pequeño (1 caso de 51 pacientes incluidos)19.
Por lo tanto, basándose en estos datos se puede afirmar que la incidencia de embolización de los distintos dispositivos se sitúa en torno al 1%, sin diferencias significativas entre ellos.
Es importante señalar que, entre los factores que influyen en la embolización, se encuentran no solo las características del dispositivo, sino también las características anatómicas y morfológicas de la orejuela. Se ha reportado que las orejuelas tipo cactus, que son aquellas con un lóbulo central dominante del que parten muchos y pequeños lóbulos secundarios, se asocian a mayor riesgo de embolización. Asimismo, las orejuelas poco profundas y con cuellos anchos también se han relacionado con mayor riesgo de embolización del dispositivo20,21.
Se ha descrito que el ritmo cardiaco del paciente podría influir en un mayor riesgo de embolización del dispositivo, aunque no está del todo claro su papel. Parece lógico, y así se ha postulado en algunos casos publicados22, que una orejuela contráctil, es decir, la que se encuentra en ritmo sinusal, tenga un mayor riesgo de migración o embolización del dispositivo por la mayor fuerza de contracción comparada con aquella en fibrilación auricular. A su vez, la conversión del ritmo, sea de sinusal a fibrilación auricular o viceversa, también se ha postulado como un posible mecanismo que favorece la embolización.
En un análisis retrospectivo de embolizaciones de dispositivos tipo WATCHMAN a partir de datos del registro NCDR LAAO23, se concluyó que los pacientes que se encuentran en ritmo sinusal en el momento del implante parecen tener mayor riesgo de embolización tardía del dispositivo (primeros 45 días tras el alta), posiblemente porque la contracción activa de la orejuela en ritmo sinusal puede llevar a una subestimación del tamaño del ostium. Ante una caída posterior en fibrilación auricular (estado en el cual la orejuela suele estar más dilatada), el dispositivo puede quedar infraajustado, lo que favorecería su migración23.
En cuanto al momento de aparición, en la revisión realizada por Eppinger et al.5 se evidenció que la embolización del dispositivo fue más frecuente en el periodo agudo (primeras 24 h desde el implante) excepto en las arterias periféricas, en las que fue más prevalente en el periodo tardío (> 45 días).
En la tabla 1, la figura 2 y la figura 3 se presenta un resumen de las características de los dispositivos y sus tasas de embolización.
Tabla 1. Características y tasa de embolización de los dispositivos con marcado CE
| Dispositivo | Año CE | Características específicas | Tasas de embolización |
|---|---|---|---|
| WATCHMAN FLX, Boston Scientific | 2019 | Diseño en forma de paraguas
Menor superficie metálica que su predecesor 18 ganchos de fijación |
PINNACLE FLX7, 2021: 0 %
SWISS-APERO14, 2021: 0,9% SEAL-FLX24, 2022: 0% Della Rocca et al.25, 2022: 0% SURPASS FLX26, 2024: 0,04% |
| Amplatzer Amulet, Abbott | 2013 | Disco proximal y lóbulo distal
Disco proximal independiente del lóbulo, sin tornillo 10 pares de ganchos en el disco distal Longitud de la cintura hasta 20 mm (mayor adaptabilidad) Diámetro del disco 40% más grande que el lóbulo |
Kleinecke et al.12, 2020: 0,9%
AMULET IDE10, 2021: 0,6% SWISS-APERO14, 2021: 0,9% SEAL-FLX24, 2022: 0,7% Della Rocca25, 2022: 0,1% |
| LAmbre, Lifetech | 2016 | Paraguas ajustable más cubierta de poliéster 8 pares de ganchos radiales en forma de U
Amplia variedad de tamaños (hasta 40 mm) |
Cruz-González et al.18, 2018: 0%
Li et al.27, 2018: 0% Park et al.28, 2018: 0% Huang et al.29, 2019: 0% Ali et al.15, 2020: 0% Llagostera-Martín et al.17, 2021: 0% Wang et al.30, 2021: 0% Chamié et al.19, 2022: 2% Chen et al.31, 2022: 0% Vij et al.16, 2024: 1,7% (sin contraste) |

Figura 2. Gráfico de barras que muestra el porcentaje de embolizaciones de los dispositivos.

Figura 3. Dispositivos y número de ganchos y anclajes que presentan.
TÉCNICAS PARA REDUCIR EL RIESGO DE EMBOLIZACIÓN DEL DISPOSITIVO
Existen diversos factores relacionados con la anatomía de la aurícula y la orejuela izquierdas, el procedimiento per se y el dispositivo implantado que pueden favorecer un mayor riesgo de embolización. En mayo de 2023 se publicó un consenso de expertos de la Society for Cardiovascular Angiography & Interventions y la Heart Rhythm Society sobre el procedimiento de cierre de la orejuela izquierda y sus complicaciones32, en el que se abordan los aspectos más importantes (tabla 2). La elección correcta del tamaño del dispositivo es crucial, ya que tanto el sobre- como el infradimensionamiento favorecen la embolización. Además, los operadores deben estar entrenados y familiarizados con el procedimiento del implante (se recomienda haber realizado al menos 25 punciones transeptales y un mínimo de 10 cierres de orejuela como operador principal), así como con la recuperación del dispositivo embolizado (para lo cual se aconseja experiencia en el manejo de vainas de gran calibre y lazos de recuperación). En cuanto a las técnicas de imagen, pueden considerarse distintos momentos del procedimiento:
Tabla 2. Prevención de la embolización en las distintas fases del procedimiento
| Preprocedimiento | Intraprocedimiento | Posprocedimiento |
|---|---|---|
| Elección correcta del tamaño del dispositivo (evitar sobre- e infradimensionamiento) | Guía intraoperatoria mediante ETE 2D y 3D, y fluoroscopia | Verificación posoperatoria inmediata con ETT para detección temprana de embolizaciones |
| Entrenamiento adecuado del operador (mínimo 25 punciones transeptales y 10 cierres de orejuela) | Realización correcta del tug test (aunque su utilidad es debatida) | Evaluación prealta con ETT |
| Uso de técnicas de imagen preoperatorias: ETE 2D y 3D en múltiples ángulos o TC | Cumplimiento de criterios PASS (WATCHMAN) o CLOSE (Amplatzer) antes de liberar el dispositivo | Control de seguimiento a los 45-90 días con ETE o TC |
| La TC 3D es superior al ETE en la planificación del procedimiento | ||
| Evitar aurículas muy deplecionadas (< 12 mmHg) | ||
|
2D: bidimensional; 3D: tridimensional; ETE: ecocardiograma transesofágico; ETT: ecocardiograma transtorácico; TC: tomografía computarizada. |
||
- – En el preoperatorio se recomienda realizar un estudio dirigido mediante ecocardiograma transesofágico (ETE), obtener imá- genes bidimensionales en ángulos de 0°, 45°, 90° y 135°, y utilizar la técnica ETE tridimensional de manera sistemática, ya que proporciona una mejor precisión del tamaño. La tomografía computarizada cardiaca está cada vez más reconocida como una técnica superior al ETE para planificar el procedimiento, ya que ofrece mejor resolución espacial y permite identificar con más precisión el diámetro máximo de la zona de aterrizaje. Además, las reconstrucciones tridimensionales proporcionan una imagen volumétrica de la orejuela izquierda, mejoran la predicción del tamaño del dispositivo y, en algunos casos, mediante softwares especializados, permiten simular el implante y planificar rutas de acceso y punciones transeptales20.
- – En el intraoperatorio, el procedimiento debe guiarse por técnicas de imagen, utilizando la fluoroscopia y la ETE tanto bi- como tridimensional. Una nueva modalidad, la ecografía intracardiaca tridimensional, está evolucionando como una técnica de imagen complementaria para guiar el procedimiento, aunque actualmente presenta mayor coste y más complejidad que el ETE debido a la necesidad de colocar la sonda en la aurícula izquierda (AI). Un aspecto importante es la medición de la presión de la AI durante el procedimiento, ya que se ha demostrado que aurículas muy deplecionadas tienden a dar medidas erróneas. En general, para una correcta interpretación se recomienda que la presión auricular sea ≥ 12 mmHg. En caso de presión auricular baja, se pueden administrar líquidos intravenosos hasta alcanzar unos parámetros adecuados32.
- – En el posoperatorio inmediato es preciso comprobar la correcta colocación del dispositivo y descartar la presencia de derrame pericárdico u otras complicaciones.
- – Antes del alta resulta fundamental el ecocardiograma transtorácico, ya que la mayoría de las embolizaciones se producen en el posoperatorio inmediato, entendiendo como tal las primeras 24 horas posteriores al implante33,34.
- – Como control de seguimiento se recomienda realizar ETE o tomografía computarizada a los 45-90 días del implante.
Las casas comerciales de WATCHMAN y Amplatzer recomiendan una serie de pasos en el procedimiento intraoperatorio para asegurarse de que el dispositivo está implantado correctamente; deben cumplirse todos antes de liberar el dispositivo.
Para el WATCHMAN se utiliza el acrónimo PASS (posición, anclaje, tamaño [size] y sellado), y para el Amplatzer el acrónimo es CLOSE (circunfleja, lóbulo, orientación, separación y elíptico), tal como se detalla en la tabla 3.
Tabla 3. Criterios PASS y CLOSE para los dispositivos WATCHMAN y Amplatzer
| Criterios | PASS (WATCHMAN) | CLOSE (Amplatzer) |
|---|---|---|
| 1 | Posición: cobertura adecuada del ostium, inmediatamente distal o en el mismo ostium | Circunfleja: el lóbulo del dispositivo debe estar 1/3 a 2/3 distal de la arteria circunfleja |
| 2 | Anclaje: prueba de tracción suave sin cambio en la posición del dispositivo | Lóbulo: apariencia de neumático al comprimirlo |
| 3 | Tamaño (size): compresión del dispositivo del 8 al 20% de su tamaño original | Orientación: el lóbulo del dispositivo debe ser coaxial con la pared de la orejuela izquierda |
| 4 | Sellado: fuga residual < 5 mm; todos los lóbulos están cubiertos | Separación adecuada del lóbulo y el disco |
| 5 | Elíptico: el disco debe estar bajo tensión con una apariencia cóncava |
Un aspecto importante es la realización de la prueba del «tirón» (tug test) durante el procedimiento para evaluar la estabilidad del dispositivo implantado. Consiste en aplicar una fuerza de tracción controlada al dispositivo una vez que ha sido desplegado en la orejuela, con el objetivo de asegurar que esté firmemente anclado y no se desplace. Su uso está muy difundido en todo el mundo y hoy en día se realiza de manera habitual. Sin embargo, en 2020, un estudio indagó sobre su eficacia y determinó su utilidad mediante el implante de un dispositivo en la vaina principal de liberación que era capaz de medir la fuerza ejercida en Newtons35. El dispositivo elegido para el estudio fue el Amulet y se encontró que la fuerza ejercida por el operador en la liberación del dispositivo era mayor que en el propio tug test posterior, tanto para dispositivos mayores (2,96 ± 0,57 frente a 1,04 ± 0,24 N; p < 0,001) como menores de 25 mm (1,72 ± 0,43 frente a 1,01 ± 0,59 N; p = 0,049), por lo que se concluyó que el tug test era redundante. Cabe decir que en todos los implantes del estudio (un total de 23) se cumplieron los criterios CLOSE recomendados por la casa comercial.
CÓMO TRATAR LAS EMBOLIZACIONES
El abordaje y el tratamiento de las embolizaciones depende fundamentalmente de 3 factores: el tamaño del dispositivo embolizado, el sitio a donde ha migrado y el estado hemodinámico del paciente. En la revisión realizada por Eppinger et al.5, el sitio más frecuente de migración fue la aorta (37%), seguida del ventrículo izquierdo (VI) (33,3%), la AI (24,3%) y las arterias periféricas (4,6%). Además, los autores llegaron a la conclusión de que la embolización en el VI o en el aparato subvalvular mitral era la que presentaba mayor grado de complicaciones y más necesidad de cirugía (44,4%). En la revisión sistemática llevada a cabo por Aminian et al.34, el sitio predominante de embolización se repartió entre la aorta y el VI (30% cada uno), con una predilección del dispositivo WATCHMAN por la aorta (7 casos de 9) y del Amplatzer Cardiac Plug (Abbott, Estados Unidos; ya no comercializado en España) por el VI (6 casos de 9). En esta revisión, todos los dispositivos mayores de 25 mm se alojaron en la AI o en el VI. En el estudio LAAODE33, el sitio más frecuente de embolización siguió siendo la aorta (30%), seguido de la AI (24%) y del VI (20%).
Una vez producida la embolización, actualmente se dispone de 2 abordajes fundamentales:
– Abordaje percutáneo: puede ser por acceso transarterial o transeptal. Normalmente se suelen utilizar lazos únicos o múltiples, pero también se ha descrito el uso de pinzas de biopsia endomiocárdica36. La elección de uno u otro método depende fundamentalmente del tamaño, la localización y la anatomía del dispositivo. Alkhouli et al.36 publicaron una serie de recomendaciones: los lazos únicos son mejores para dispositivos grandes, la vaina debe ser 2-4 Fr más grande que el tamaño de la vaina requerido para implantar el dispositivo, y los dispositivos de nitinol (por ejemplo, Amplatzer) pueden doblarse y retraerse dentro de la vaina, mientras que los que no contienen nitinol (por ejemplo, WATCHMAN) suelen requerir una gran deformación para ser extraídos. En la tabla 4, la tabla 5 y la tabla 6 se muestra una lista de lazos, fórceps, biotomos y catéteres que pueden ser de utilidad para recapturar dispositivos de forma percutánea. Todo ello se ha extraído del catálogo European Device Guide37. La figura 4 muestra fotografías de dispositivos de lazo único y múltiple, a modo de ejemplo.
Tabla 4. Lazos que pueden ser de utilidad para recapturar un dispositivo embolizado
| Lazo | Fabricante | Introductor (Fr) | Longitud del lazo (cm) | Longitud del catéter (cm) | Diámetro útil del lazo (mm) | Características |
|---|---|---|---|---|---|---|
| GooseNeck MicroSnare | Medtronic | 2,3-3 | 175; 200 | 150 | 2; 4; 7 | Un solo lazo a 90° y coils de tungsteno dorado |
| GooseNeck Snare | Medtronic | 4; 6 | 120 | 102 | 5; 10; 15; 20; 25; 30; 35 | Similar a MicroSnare |
| EN Snare estándar | Merit Medical | 6; 7 | 120 | 100 | 6-10; 9-15; 12-20; 18-30; 27-45 | 3 lazos entrelazados |
| EN Snare Mini | Merit Medical | 3,2 | 175 | 150 | 2-4; 4-8 | Similar a EN Snare estándar |
| One Snare estándar | Merit Medical | 4; 6 | 120 | 100 | 5; 10; 15; 20; 25; 30; 35 | Lazo de captura con un solo ángulo de 90°, recubierto de tungsteno dorado |
| One Snare Micro | Merit Medical | 2,3-3 | 175; 200 | 150; 175 | 2; 4; 7 | Similar a One Snare estándar |
| Atrieve Snare | Argon Medical Devices, Inc. | 3,2; 6; 7 | 120; 175 | 100; 150 | 2-4; 4-8; 6-10; 9-15; 12-20; 18-30; 27-45 | 3 lazos superpuestos, no entrelazados |
| Bard Snare Kit | BD Interventional | 9; 11 | 120 | 63; 58 | 20 | Lazo de captura radiopaco de 90° |
| Sistema de recuperación vascular CloverSnare 4-Loop | Cook Medical | 6 | 90 | 85 | 32 | Lazo de nitinol de 4 asas con núcleo de tántalo |
| Multi-Snare | PFM Medical | 3; 4; 5; 6 | 125; 175 | 105; 150 | 2-3; 4-6; 5-8; 10-15; 15-20; 20-30; 30-40 | Sistema de recuperación de doble plano |
Tabla 5. Fórceps y biotomos que pueden ser de utilidad para recapturar dispositivos embolizados
| Fórceps/biotomo | Fabricante | Introductor (Fr) | Longitud (cm) | Características |
|---|---|---|---|---|
| Pinza de biopsia estándar | Cordis | 5,5; 7 | 50; 104 | Disponibles pinzas rectas y curvas |
| Pinza de biopsia endomiocárdica Procure | Abbott | 5,4-7 | 50; 105 | Disponibles pinzas rectas y curvas |
| Dispositivo de agarre Raptor* | US Endoscopy | 7 | 230 | Rotación de 360° |
| Sistema de recuperación Needle’s Eye | Cook Medical | 16 | 54; 94 | Alambre de acero inoxidable/nitinol, utilizado habitualmente para retirar electrodos cardiacos |
| Catéter Lasso ajustable | Biosense Webster | 7 | 115 | Catéter de mapeo usado en electrofisiología |
| Dispositivo de recuperación ŌNŌ | B. Braun Interventional Systems, Inc. | 7,5 | 100 | Cesta autoexpandible de nitinol de 35 mm |
| Pinza cardiológica de agarre con tres garras planas | H + H Maslanka | 5,4 | 120 | 3 garras retráctiles |
|
* El uso intravascular de este dispositivo se considera fuera de indicación. |
||||
Tabla 6. Catéteres y vainas de utilidad para recapturar dispositivos embolizados
| Catéter/vaina | Fabricante | Tamaño (Fr) | Longitud (cm) | Forma | Compatibilidad alambre guía (pulgadas) |
|---|---|---|---|---|---|
| Check-Flo extra grande | Cook Medical | 20-24 | 25; 40; 65 | Rígida | 0,038 |
| Vaina introductora Gore DrySeal Flex | Gore & Associates | 10; 12; 14; 15; 16; 18; 20; 22; 24; 26 | 33; 45; 65 | Flexible | 0,035 |
| Sistema de liberación Mitraclip | Abbott | 24 | 80 | Flexible | 0,035 |
| Keller-Timmermans | Cook Medical | 18-24 | 65; 85 | Disponible recta y curvada | 0,038 |
| Catéter guía bidireccional Destino con válvula hemostática | Oscor Inc. | 8,5; 10; 12 | 67; 71; 73; 75; 77 | Disponible recta y curvada | 0,038 |
– Abordaje quirúrgico: es un procedimiento más invasivo, alarga la estancia hospitalaria y tiene mayor mortalidad36. Habitualmente se lleva a cabo cuando existe una gran desestructuración del aparato valvular o es necesario reparar el ventrículo.

Figura 4. A: lazo tipo Amplatz de «cuello de ganso» como ejemplo de dispositivo de un único lazo. B: lazo tipo EN Snare en el que se observan sus 3 lazos entrelazados.
En el caso del tratamiento percutáneo, Fahmy et al.38, en su experiencia ex vivo, necesitaron vainas más grandes para recuperar dispositivos WATCHMAN que las usadas para recuperar dispositivos tipo Amplatzer Cardiac Plug, y es importante destacar que recomiendan un asa en «cuello de ganso» más grande (preferiblemente de 15-20 mm) para facilitar el enganche de las patas del WATCHMAN, así como una vaina más grande (idealmente de 18 Fr) para retraer el dispositivo con mayor facilidad. Otras opciones son enganchar el dispositivo por el centro o por los lados, pero se requiere una fuerza de tracción mucho mayor para recuperar el WATCHMAN dentro de la vaina. Es recomendable que 2 operadores participen en el intento de recuperación: uno para estabilizar la vaina mientras el otro tira con firmeza del dispositivo capturado hacia su interior38.
Como ya hemos visto, la embolización del dispositivo hacia el VI puede provocar inestabilidad hemodinámica y suele asociarse a una alta tasa de necesidad de recuperación quirúrgica. La recuperación percutánea en el VI es especialmente desafiante debido al riesgo no menospreciable de daño a las válvulas aórtica y mitral. Los alambres de estabilización, en especial si el dispositivo está desplegado, pueden engancharse en estructuras circundantes y causar lesiones tisulares. Abbadi et al.39 publicaron un caso de implante de dispositivo tipo Amulet que a las pocas horas embolizó al VI y quedó enredado en el aparato subvalvular mitral, lo que generó insuficiencia mitral grave. Para su recuperación, utilizaron un lazo tipo Amplatz de 35 mm montado sobre un catéter guía de 6 Fr e introducido a través de un sistema de catéter MitraClip (Abbott, Estados Unidos) de 24 Fr. El dispositivo se atrapó por la cintura central, se traccionó hasta la AI y posteriormente fue retirado dentro del catéter MitraClip. El paciente quedó estable y con insuficiencia mitral leve.
En la actualidad se investiga en materiales y sistemas específicos para facilitar la captura, la recolocación y la retirada de los dispositivos. Uno de ellos es O–NO– (B. Braun, Alemania), que consiste en una cesta autoexpandible de nitinol de 35 mm unida a un catéter de 12 Fr con una luz interna de 7,5 Fr. En una serie de 3 casos publicada en 2024 (2 con migración a la AI y 1 al tracto de salida del VI debajo de la válvula aórtica), el dispositivo O–NO– tuvo un éxito de recuperación del 100%, sin complicaciones40.
En la figura 5 y la figura 6 se muestran algunos ejemplos de embolización de dispositivos de cierre de la orejuela izquierda.

Figura 5. Ecocardiograma transesofágico (ETE) intraprocedimiento y fluoroscopia de cierre de la orejuela izquierda con un dispositivo Amulet de 25 mm. A: el dispositivo migró al ventrículo izquierdo (VI). B: se introdujo por un acceso femoral izquierdo un catéter guía JR4 de 8 Fr con un lazo de 20 mm que agarró el dispositivo por el tornillo del lóbulo distal y permitió traccionarlo a la aorta descendente. C: a continuación se canalizó la arteria femoral derecha con un introductor de 16 Fr, y con un catéter guía y un lazo de 30 mm se volvió a agarrar el dispositivo por el tornillo del lóbulo distal, que fue traccionado y finalmente extraído.

Figura 6. Ecocardiograma transtorácico (ETT) realizado 24 horas tras el implante de un dispositivo tipo LAmbre de 38 mm. A: se visualiza la migración al ventrículo izquierdo (VI), atrapado por el aparato subvalvular mitral. B: ampliación de la imagen.
ALGORITMOS DE TRATAMIENTO
Se han publicado diversos algoritmos cuyo objetivo es aportar algo de luz y guiar al operador en la toma de decisiones. En todos ellos se considera que, si el paciente se encuentra hemodinámicamente estable y no hay un daño vascular o valvular importante, la técnica percutánea es de elección como primer intento (76,4%, en contraposición al 21,7% de los pacientes que requirieron cirugía cardiaca abierta de entrada en la serie de Eppinger et al.5, de los cuales el 60% presentaban embolización al VI), siempre considerando que la embolización a una cámara cardiaca es de mayor riesgo que a un vaso grande o periférico36. Si el primer intento tiene éxito, es aceptable tanto intentar volver a recolocar el dispositivo en su sitio correcto como retirarlo del cuerpo del paciente y programar un nuevo implante.
En caso de que el primer intento percutáneo no tenga éxito, algo que suele ocurrir en aproximadamente una tercera parte de los pacientes, se puede volver a realizar otro intento percutáneo o directamente pasar a cirugía cardiaca abierta, teniendo en cuenta que el fallo de un primer intento ya incrementa la mortalidad de un 2,9% a un 21,4%5.
Si en el segundo intento tampoco se consigue capturar el dispositivo y el paciente no es candidato a cirugía, Alkhouli et al.36 plantean una serie de opciones, como pueden ser probar a desimpactar el dispositivo y recolocarlo en una zona anatómicamente menos comprometida, inflar un balón distal al mismo para traccionar y facilitar su movilización hacia una posición más segura, e incluso utilizar 2 lazos simultáneamente.
Por último, en los pacientes de riesgo quirúrgico prohibitivo, asintomáticos, y siempre y cuando el dispositivo se aloje en la aorta descendente, una opción es el tratamiento conservador con vigilancia periódica, aunque no está claro cada cuánto tiempo se debe hacer el seguimiento ni qué tratamiento antitrombótico o anticoagulante es el ideal.
En la figura 7 se propone un algoritmo de abordaje y tratamiento según la última evidencia disponible, en el que se sintetiza la información expuesta previamente.

Figura 7. Propuesta de algoritmo de tratamiento para la embolización de un dispositivo de cierre de la orejuela izquierda (OI).
CONCLUSIONES
La embolización del dispositivo de cierre de la orejuela izquierda es una complicación infrecuente, pero potencialmente mortal, de un procedimiento que ha demostrado ser seguro y eficaz para la prevención de ictus en pacientes con fibrilación auricular no valvular y contraindicación para la anticoagulación. Aunque el diseño de los dispositivos ha evolucionado durante los últimos años, la correcta selección del paciente, la planificación preoperatoria detallada y una ejecución meticulosa del procedimiento siguen siendo pilares fundamentales para minimizar los riesgos. Esta revisión resalta la complejidad multifactorial y la gran cantidad de aspectos que intervienen en su aparición. Ante una embolización, la recuperación percutánea debe ser el enfoque inicial siempre que sea viable, y reservar la cirugía para casos seleccionados de desestructuración de la anatomía valvular, inestabilidad hemodinámica o tras un primer intento percutáneo fallido. El desarrollo de nuevas herramientas específicas para la recuperación y la estandarización de los algoritmos de tratamiento contribuirán a optimizar los resultados clínicos en estos escenarios. Futuras investigaciones deberán centrarse en identificar predictores anatómicos y técnicos más precisos, así como en validar estrategias preventivas que se puedan aplicar de manera universal.
FINANCIACIÓN
Este estudio no ha recibido ninguna subvención del sector público ni privado, así como tampoco de ninguna organización sin ánimo de lucro.
DECLARACIÓN SOBRE EL USO DE INTELIGENCIA ARTIFICIAL
No se utilizó inteligencia artificial en la preparación de esta revisión.
CONTRIBUCIÓN DE LOS AUTORES
M.Á. Martín-Arena y G. Galeote-García realizaron la búsqueda bibliográfica, recopilaron la información y redactaron las versiones inicial y final del artículo. A. Lara-García, A. Jurado-Román, S. Jiménez-Valero, A. Gonzálvez-García, D. Tébar-Márquez, B. Rivero-Santana, J. Zubiaur, M. Basile, S. Valbuena-López, L. Fernández-Gassó, R.D. González-Gallarza y R. Moreno aportaron imágenes, figuras y datos, realizaron una revisión crítica del texto y contribuyeron a su redacción final. Todos los autores aprobaron la versión final del artículo.
CONFLICTO DE INTERESES
R. Moreno es editor asociado de REC: Interventional Cardiology, y se ha seguido el procedimiento editorial establecido en la revista para garantizar la gestión imparcial del manuscrito; también ha recibido honorarios como conferenciante y consultor de Abbott, Medtronic y Boston Scientific. A. Gonzálvez ha recibido honorarios como conferenciante de Abbott. G. Galeote ha recibido honorarios como conferenciante de Abbott, Boston Scientific y M.A. Jurado es proctor de Abbott y Boston Scientific, y ha recibido honorarios como conferenciante de Abbott y Boston Scientific. M. Basile ha recibido ayudas para asistencia a congresos por parte de Abbott.
BIBLIOGRAFÍA
1. Gómez-Doblas JJ, Muñiz J, Martin JJA, et al. Prevalence of Atrial Fibrillation in Spain. OFRECE Study Results. Rev Esp Cardiol. 2014;67:259-269.
2. Wolf PA, Abbott RD, Kannel WB. Atrial Fibrillation: A Major Contributor to Stroke in the Elderly: The Framingham Study. Arch Intern Med. 1987; 147:1561-1564.
3. Kannel WB, Wolf PA, Benjamin EJ, Levy D. Prevalence, incidence, prognosis, and predisposing conditions for atrial fibrillation: population-based estimates 1. Am J Cardiol. 1998;82(7, Suppl 1):2N-9N.
4. Osmancik P, Herman D, Neuzil P, et al. 4-Year Outcomes After Left Atrial Appendage Closure Versus Nonwarfarin Oral Anticoagulation for Atrial Fibrillation. J Am Coll Cardiol. 2022;79:1-14.
5. Eppinger S, Piayda K, Rodes-Cabau J, et al. Embolization of percutaneous left atrial appendage closure devices: timing, management and associated clinical outcomes. Eur Heart J. 2023;44(Suppl 2):ehad655.2276.
6. Najim M, Reda Mostafa M, Eid MM, et al. Efficacy and safety of the new generation WATCHMAN FLX device compared to the WATCHMAN 2.5: a systematic review and meta-analysis. Am J Cardiovasc Dis. 2023;13:291-299.
7. Kar S, Doshi SK, Sadhu A, et al. Primary Outcome Evaluation of a Next-Generation Left Atrial Appendage Closure Device. Circulation. 2021;143:1754-1762.
8. Nielsen-Kudsk JE, Kramer A, Andersen A, Kim WY, Korsholm K. First-in-human left atrial appendage closure using the WATCHMAN FLX Pro device: a case report. Eur Heart J Case Rep. 2024;8:ytae135.
9. Bavishi C. Transcatheter Left Atrial Appendage Closure: Devices Available, Pitfalls, Advantages, and Future Directions. US Cardiol Rev. 2023;17:e05.
10. Lakkireddy D, Thaler D, Ellis CR, et al. Amplatzer Amulet Left Atrial Appendage Occluder Versus WATCHMAN Device for Stroke Prophylaxis (Amulet IDE): A Randomized, Controlled Trial. Circulation. 2021;144:1543-1552.
11. Lakkireddy D, Ellis CR, Thaler D, et al. 5-Year Results From the AMPLATZER Amulet Left Atrial Appendage Occluder Randomized Controlled Trial. J Am Coll Cardiol. 2025;85:1141-1153.
12. Kleinecke C, Cheikh-Ibrahim M, Schnupp S, et al. Long-term clinical outcomes of Amplatzer cardiac plug versus Amulet occluders for left atrial appendage closure. Catheter Cardiovasc Interv. 2020;96:E324-E331.
13. Bangash AB, Li Y, Huang W, et al. Left atrial appendage occlusion using the LAmbre device in atrial fibrillation patients with a history of ischemic stroke: 1-Year outcomes from a multicenter study in China. Pacing Clin Electrophysiol. 2023;46:1478-1483.
14. Galea R, De Marco F, Meneveau N, et al. Amulet or WATCHMAN Device for Percutaneous Left Atrial Appendage Closure: Primary Results of the SWISS-APERO Randomized Clinical Trial. Circulation. 2022;145:724-738.
15. Ali M, Rigopoulos AG, Mammadov M, et al. Systematic review on left atrial appendage closure with the LAmbre device in patients with non-valvular atrial fibrillation. BMC Cardiovasc Disord. 2020;20:78.
16. Vij V, Ruf TF, Thambo JB, et al. Contrast-free left atrial appendage occlusion in patients using the LAMBRETM device. Int J Cardiol. 2024;405: 131939.
17. Llagostera-Martín M, Cubero-Gallego H, Mas-Stachurska A, et al. Left Atrial Appendage Closure with a New Occluder Device: Efficacy, Safety and Mid-Term Performance. J Clin Med. 2021;10:1421.
18. Cruz-González I, Freixa X, Fernández-Díaz JA, Moreno-Samos JC, Martín-Yuste V, Goicolea J. Left Atrial Appendage Occlusion With the LAmbre Device: Initial Experience. Rev Esp Cardiol. 2018;71:755-756.
19. Chamié F, Guerios E, Silva DP, Fuks V, Torres R. Oclusão do Apêndice Atrial Esquerdo com a Prótese Lambre: Experiência Multicêntrica Inicial no Brasil. Arq Bras Cardiol. 2022;119:48-56.
20. Holmes DR, Korsholm K, Rodés-Cabau J, Saw J, Berti S, Alkhouli MA. Left atrial appendage occlusion. EuroIntervention. 2023;18:e1038-e1065.
21. Garg J, Kabra R, Gopinathannair R, et al. State of the Art in Left Atrial Appendage Occlusion. JACC Clin Electrophysiol. 2025;11:602-641.
22. Bhagat A, Gier C, Kim P, Diggs P, Gursoy E. Delayed embolization of next-generation left atrial appendage closure device in an asymptomatic patient. Hear Case Rep. 2023;9:598-601.
23. Friedman DJ, Freeman JV, Zimmerman S, et al. WATCHMAN device migration and embolization: A report from the NCDR LAAO Registry. J Cardiovasc Electrophysiol. 2023;34:1192-1195.
24. Korsholm K, Kramer A, Andersen A, et al. Left atrial appendage sealing performance of the Amplatzer Amulet and WATCHMAN FLX device. J Interv Card Electrophysiol. 2023;66:391-401.
25. Rocca DGD, Magnocavallo M, Gianni C, et al. Procedural and short-term follow-up outcomes of Amplatzer Amulet occluder versus WATCHMAN FLX device: A meta-analysis. Heart Rhythm. 2022;19:1017-1018.
26. Kapadia SR, Yeh RW, Price MJ, et al. Outcomes With the WATCHMAN FLX in Everyday Clinical Practice From the NCDR Left Atrial Appendage Occlusion Registry. Circ Cardiovasc Interv. 2024;17:e013750.
27. Li S, Zhang J, Zhang J, et al. GW29-e1803 LAmbre Occluder in Patients with Atrial Fibrillation: a Prospective single-center registry. J Am Coll Cardiol. 2018;72(16, Suppl):C150.
28. Park JW, Sievert H, Kleinecke C, et al. Left atrial appendage occlusion with lambre in atrial fibrillation: Initial European experience. Int J Cardiol. 2018;265:97-102.
29. Huang H, Liu Y, Xu Y, et al. Percutaneous Left Atrial Appendage Closure With the LAmbre Device for Stroke Prevention in Atrial Fibrillation: A Prospective, Multicenter Clinical Study. JACC Cardiovasc Interv. 2017;10:2188-2194.
30. Wang B, Wang Z, He B, et al. Percutaneous Left Atrial Appendage Closure Confirmed by Intra-Procedural Transesophageal Echocardiography under Local Anesthesia: Safety and Clinical Efficacy. Acta Cardiol Sin. 2021;37: 146-154.
31. Chen YH, Wang LG, Zhou XD, et al. Outcome and safety of intracardiac echocardiography guided left atrial appendage closure within zero-fluoroscopy atrial fibrillation ablation procedures. J Cardiovasc Electrophysiol. 2022; 33:667-676.
32. Saw J, Holmes DR, Cavalcante JL, et al. SCAI/HRS expert consensus statement on transcatheter left atrial appendage closure. Heart Rhythm. 2023;20:e1-e16.
33. Murtaza G, Turagam MK, Dar T, et al. Left Atrial Appendage Occlusion Device Embolization (The LAAODE Study): Understanding the Timing and Clinical Consequences from a Worldwide Experience. J Atr Fibrillation. 2021;13:2516.
34. Aminian A, Lalmand J, Tzikas A, Budts W, Benit E, Kefer J. Embolization of left atrial appendage closure devices: A systematic review of cases reported with the WATCHMAN device and the amplatzer cardiac plug. Catheter Cardiovasc Interv. 2015;86:128-135.
35. Salmon MK, Hammer KE, Nygaard JV, Korsholm K, Johansen P, Nielsen-Kudsk JE. Left atrial appendage occlusion with the Amulet device: to tug or not to tug? J Interv Card Electrophysiol. 2021;61:199-206.
36. Alkhouli M, Sievert H, Rihal CS. Device Embolization in Structural Heart Interventions: Incidence, Outcomes, and Retrieval Techniques. JACC Cardiovasc Interv. 2019;12:113-126.
37. European Device Guide. Cardiac Interventions Today. Disponible en: https://citoday.com/device-guide/european. Consultado 2 Jul 2025.
38. Fahmy P, Eng L, Saw J. Retrieval of embolized left atrial appendage devices. Catheter Cardiovasc Interv. 2018;91:E75-E80.
39. Abbadi AB, Akodad M, Horvilleur J, Neylon A. Retrieval of a left appendage device from the left ventricle using a large bore steerable catheter. Catheter Cardiovasc Interv. 2024;104:365-367.
40. Hermann D, Khan Z, Khan Z, Abreu J, Loyalka P, Qureshi AM. First-in-Human Percutaneous Removal of Left Atrial Appendage Occlusion Devices With a Novel Retrieval System. JACC Clin Electrophysiol. 2024;10:1004-1009.
* Autor para correspondencia.
Correo electrónico: (M.Á. Martín-Arena).
 @martinarenaMA;
@hemodin90;
@Azlaragarcia;
@JuradoRomanAl;
@Dr_DanielTebar;
@BorjaRiversa;
@JonZubiaur;
@MattiaBasile97;
@cayevalbuena;
@LuciaFGasso;
@reginadalmau;
@RaulmorenoMD
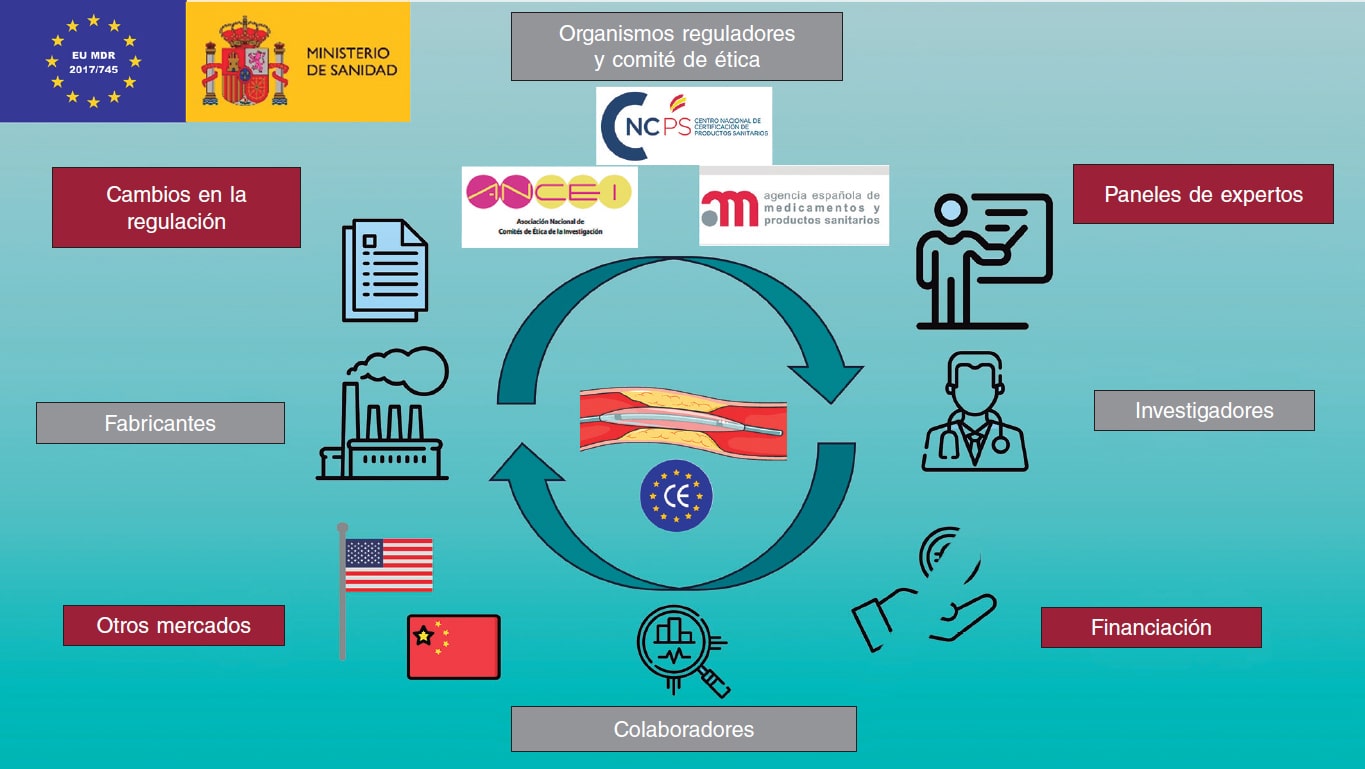
RESUMEN
Tras la actualización de la regulación europea sobre dispositivos médicos de 2017 y su posterior entrada en vigor en 2021, persisten multitud de dudas en cuanto a su implementación práctica en la investigación en productos sanitarios (PS) en España. Desarrollar PS implica la colaboración de multitud de actores, incluyendo investigadores, comités de ética, organismos notificados, Agencia Española de Medicamentos y Productos Sanitarios, industria de dispositivos y diversos colaboradores, que se han visto obligados a adaptarse a esta nueva regulación. Este hecho ha requerido un esfuerzo y un consumo de recursos significativo para comprender y aplicar las distintas directrices que persiguen unificar los protocolos en PS y asegurar la seguridad y la eficacia de estos productos. Desde su implementación, la colaboración entre las distintas partes ha permitido progresar y entender las nuevas dificultades que representa esta normativa. El objetivo de este documento es definir de manera práctica el contenido de dicha regulación y exponer las perspectivas de los diferentes actores implicados en el desarrollo de PS.
Palabras clave: Producto sanitario. Investigación sanitaria. Regulación en investigación.
ABSTRACT
Despite the 2017 update to European medical device regulation and its entry into force in 2021, many doubts persist about its real-world application in medical device (MD) research in Spain. The development of MDs requires collaboration among numerous stakeholders, including researchers, ethics committees, notified bodies, the Spanish Agency of Medicines and Medical Devices, manufacturers, and other involved parties—all of whom have had to adapt to the new regulatory framework. This has required a significant effort and consumption of resources to understand and apply the different clinical practice guidelines to unify protocols in MD research and ensure the safety and efficacy profile of these products. Although challenges remain, the adoption of this legislation has fostered collaboration among stakeholders, enabling progress and a better understanding of the new obstacles it presents. The aim of this review is to define, in a practical way, the content of this regulation and expose the perspectives of the different actors involved in the development of MD.
Keywords: Medical device. Health research. Research regulation.
Abreviaturas
AEMPS: Agencia Española de Medicamentos y Productos Sanitarios. CE: Certificación Europea. CEIm: comité de ética de la investigación con medicamentos. EU-MDR: Reglamento Europeo de Productos Sanitarios. MDR: Reglamento de Productos Sanitarios. ON: organismo notificado. PS: producto sanitario.
INTRODUCCIÓN
Desde la actualización del Reglamento Europeo de Productos Sanitarios (PS) en 2017 con el Reglamento (EU) 2017/745 de Productos Sanitarios (EU-MDR)1 y el reglamento (EU) 2017/746 de productos in vitro (EU-IVDR)2, así como con la publicación en España del Real Decreto 192/2023 de 21 de marzo3, ha surgido la necesidad de adaptarse a las nuevas normativas impulsadas desde Europa. El objetivo que persiguen estas regulaciones es establecer un nuevo marco normativo sólido, transparente, previsible y sostenible para los PS, que garantice los más altos niveles de seguridad y de protección de la salud de pacientes y usuarios, y que asimismo impulse la innovación y los intereses de las pequeñas y medianas empresas (PYME) que desarrollan sus actividades en este sector, obteniendo de esta manera el marcado de Certificación Europea (CE). Este reglamento armoniza las normas aplicables a la introducción en el mercado y la puesta en servicio en la Unión Europea de PS y sus accesorios, permitiendo así que estos se acojan al principio de libre circulación de mercancías y garantizando, además, un nivel de protección elevado, de modo que los productos en circulación no presenten riesgos para la salud de los pacientes, usuarios o terceras personas, y alcancen las prestaciones asignadas por el fabricante, cuando se utilicen en las condiciones previstas3.
La complejidad de esta nueva normativa ha llevado a que desde el punto de vista académico se hayan publicado documentos previos, en los ámbitos tanto europeo como nacionales, para ayudar a comprender las nuevas regulaciones4,5. No obstante, estos cambios regulatorios generan, de manera invariable, tensiones entre los distintos actores implicados en el desarrollo de PS. Entre ellos se encuentran los organismos reguladores, como son la Agencia Española de Medicamentos y Productos Sanitarios (AEMPS), los comités éticos de la investigación con medicamentos (CEIm) y los organismos notificados (ON); la industria, compuesta por distintas grandes empresas, PYME y empresas emergentes (start-up); los colaboradores, como pueden ser empresas encargadas del registro y el análisis de datos sanitarios, o distintos tipos de asesorías; los investigadores y, finalmente, los propios pacientes y sus asociaciones. Dado que todos estos actores persiguen un mismo objetivo común, la colaboración entre cada una de las partes en la comprensión de esta regulación, aportando su perspectiva única y las dificultades que individualmente presentan, puede llevar a mejorar el desarrollo de PS y facilitar un proceso que cada vez es más complejo (figura 1).

Figura 1. Figura central. Partes interesadas en el desarrollo de productos sanitarios, y retos y amenazas a los que se enfrentan. Los iconos han sido realizados por Freepik, Smalllikeart, Rizal2109, e Iconpro en www.flaticon.com. Imagen obtenida de Servier Medical Art, bajo licencia CC BY 4.0 (https://smart.servier.com).
El objetivo de este documento es resumir el contenido de la EU-MDR para facilitar su comprensión y exponer la perspectiva de cada una de las partes implicadas en el proceso de desarrollo de PS. En enero de 2025, con el objetivo mencionado, se organizó una reunión presencial impulsada por la Fundación Epic en la que se expusieron estas perspectivas con distintas presentaciones. A continuación, se resume el contenido de las presentaciones, las cuestiones y los debates que tuvieron lugar en la reunión.
Definiciones y nomenclatura en productos sanitarios
A pesar de que en el ámbito médico la utilización de PS es ubicua, el personal sanitario raras veces está familiarizado con la nomenclatura y las definiciones que se aplican a estos. En la tabla 1 se resumen de manera breve los principales términos que se utilizarán en este documento. El EU-MDR define claramente la terminología a utilizar en su artículo 21, pero resulta conveniente extenderse en algunas definiciones para comprender totalmente los matices del desarrollo de PS. La clasificación de riesgo de los PS tiene en consideración el propósito de uso del dispositivo y sus riesgos inherentes (EU-MDR, anexo VIII1, y guía de la Comisión Europea6). Los dispositivos pueden clasificarse como de bajo riesgo (clase I), medio riesgo (clase IIa) y alto riesgo (clase IIb y clase III), y en el caso de los productos sanitarios para diagnóstico in vitro en las clases A, B, C y D, siendo la clase A la de menor riesgo y la clase D la de mayor riesgo. Los dispositivos de clase I que se consideran más simples pueden ser autocertificados por el fabricante, pero otros dispositivos de clase I (que sean estériles o que tengan función de medición) y los de las clases IIa, IIb y III deben superar una valoración de conformidad que implica la participación de un ON. Los dispositivos implantables y los que estén en contacto directo con el sistema circulatorio se definen todos como de alto riesgo (clase III); de estos, el 40% son de aplicación cardiovascular7. En la figura 2 se presentan algunos ejemplos de las distintas clases de dispositivos. Se definen como:
Tabla 1. Definiciones de los principales términos utilizados en el documento
| Término | Definición |
|---|---|
| Producto sanitario | Todo instrumento, dispositivo, equipo, programa informático, implante, reactivo, material u otro artículo destinado por el fabricante a ser utilizado en personas, por separado o en combinación, con alguna de las siguientes finalidades médicas específicas:
– Diagnóstico, prevención, seguimiento, predicción, pronóstico, tratamiento o alivio de una enfermedad. – Diagnóstico, seguimiento, tratamiento, alivio o compensación de una lesión o de una discapacidad. – Investigación, sustitución o modificación de la anatomía de un proceso o estado fisiológico o patológico. – Obtención de información mediante el examen in vitro de muestras procedentes del cuerpo humano, incluyendo donaciones de órganos, sangre y tejidos. |
| Además, no ejerce su acción principal prevista en el interior o en la superficie del cuerpo humano por mecanismos farmacológicos, inmunológicos ni metabólicos, pero a su función puedan contribuir tales mecanismos.
Los siguientes también se considerarán productos sanitarios: – Productos de control o apoyo de la concepción. – Productos destinados específicamente a la limpieza, desinfección o esterilización de los productos que se contemplan en el artículo 1, apartado 4, y en el párrafo primero del presente punto. (MDR, artículo 2.1) |
|
| Producto de diagnóstico in vitro | Cualquier producto sanitario que consista en un reactivo, producto reactivo, calibrador, material de control, kit, instrumento, aparato, pieza de equipo, programa informático o sistema, utilizado solo o en combinación, destinado por el fabricante a ser utilizado in vitro para el estudio de muestras procedentes del cuerpo humano, incluidas las donaciones de sangre y tejidos, única o principalmente con el fin de proporcionar información acerca de uno o varios de los elementos siguientes:
1. Relativa a un proceso o estado fisiológico o patológico. 2. Relativa a deficiencias físicas o mentales congénitas. 3. Relativa a la predisposición a una dolencia o enfermedad. 4. Para determinarla seguridad y compatibilidad con posibles receptores. 5. Para predecir la respuesta o reacción a un tratamiento. 6. Para establecer o supervisar medidas terapéuticas. Los recipientes para muestras se consideran también productos sanitarios para diagnóstico in vitro. |
| Producto sanitario legacy | Cualquier producto sanitario que cumplía con la normativa previa al EU-MDR, pero que aún no está certificado por la normativa actual. |
| Regulation (EU) 2017/745 en MDR | Reglamento europeo de productos sanitarios. |
| Regulation (EU) 2017/746 en IVDR | Reglamento europeo de productos in vitro. |
| Marcado CE | Marcado por el que un fabricante indica que un producto es conforme con los requisitos aplicables establecidos en el presente reglamento y en otra legislación de armonización de la Unión aplicable que prevea su colocación (MDR, artículo 2.43). |
|
CE: Certificación Europea; EU: Unión Europea; IVDR: regulación de dispositivos in vitro; MDR: reglamento de productos sanitarios. |
|
Figura 2. Clasificación de los distintos productos sanitarios y ejemplos de ellos. Los iconos han sido realizados por Kiranshastry, Vectorslab, Iconsmeet, Freepik y N.style en www.flaticon.com.
- – Clase I: productos de bajo riesgo para el paciente, generalmente no invasivos. Ejemplos: estetoscopio, electrodos de electrocardiograma, instrumental quirúrgico reutilizable y esfigmomanómetro no automatizado. Las clases específicas son Is (estéril), Im (función de medición) e Ir (reutilizable).
- – Clase IIa: productos de riesgo moderado que se utilizan de manera invasiva, pero temporalmente. Ejemplos: aguja hipodérmica, estetoscopio electrónico, equipos electrónicos de medición de la presión arterial, electrocardiógrafo, máquina de ultrasonido de diagnóstico (como ecocardiografía) y sistema de resonancia magnética.
- – Clase IIb: productos de mayor riesgo que pueden tener contacto prolongado con el cuerpo o que controlan funciones vitales. Ejemplos: bombas de infusión, dispositivos de monitorización y alarma en cuidados intensivos, ventiladores, desfibriladores externos y dispositivos de diagnóstico que emiten radiación ionizante.
- – Clase III: productos de alto riesgo, en general implantables y que tienen un impacto significativo en la salud del paciente. Ejemplos: catéteres y guías cardiovasculares, stents metálicos y liberadores de fármacos, válvulas cardiacas protésicas y dispositivos de reparación de válvulas, dispositivos implantables para otras intervenciones estructurales cardiovasculares, electrodos de electrofisiología y catéteres y equipos de ablación, dispositivos electrónicos implantables cardiovasculares incluidos marcapasos, desfibriladores automáticos implantables y terapia de resincronización cardiaca, sistemas de circulación extracorpórea, oxigenador extracorpóreo de membrana, bomba de balón intraaórtico y dispositivos de asistencia ventricular izquierda.
PERSPECTIVA DE LAS AGENCIAS REGULADORAS, LOS ORGANISMOS NOTIFICADOS Y LOS COMITÉS ÉTICOS
Para la obtención del marcado CE, un PS debe cumplir una serie de requisitos impuestos por los distintos organismos reguladores. Tales requisitos dependen de la finalidad para la que se presenta y la clasificación de riesgo de cada tipo de PS. Por otra parte, en cuanto a la realización de investigaciones clínicas con PS cubiertas por el reglamento 2017/745, en la tabla 2 se indican ciertos requisitos fundamentales. A continuación, se comentan las particularidades de todos los organismos implicados.
Tabla 2. Requisitos para la realización de investigaciones clínicas con productos sanitarios
| Investigaciones con productos sanitarios | CEIm | AEMPS | Conformidad de dirección | Seguro | Artículo |
|---|---|---|---|---|---|
| Sin CE | Sí | Autorización | Sí | Sí | Artículo 62 (objetivo: evaluar conformidad CE) |
| Con CE, distinta finalidad | Sí | Autorización | Sí | Sí | Artículo 74, Apartado 2 |
| Con CE, misma finalidad y siguiendo las instrucciones de uso | |||||
| Con procedimientos adicionales invasivos o gravosos | Sí | Notificar | Sí | No | Artículo 74, Apartado 1 |
| Artículo 73 (notificar NEOPS/EUDAMED) | |||||
| Sin procedimientos adicionales invasivos ni gravosos | Sí | No | Sí | No | |
|
AEMPS: Agencia Española de Medicamentos y Productos Sanitarios; CE: Certificación Europea; CEIm: comité de ética en investigación médica. |
|||||
Comité de ética de la investigación con medicamentos
Obtener la aprobación por el CEIm es el primer paso que toda investigación debe superar para su realización. Debe distinguirse entre el comité de ética de la investigación, que regula proyectos de investigación biomédica en la Ley 14/2007, y el CEIm8, que además está acreditado para emitir un dictamen en estudios clínicos con medicamentos y PS, regulado por el Real Decreto 1090/20159. No se han publicado aún los criterios que un CEIm debe cumplir para la evaluación de investigaciones clínicas con PS. Los estudios de funcionamiento de PS para diagnóstico in vitro no requerirán evaluación por un CEIm; en algunos casos, puede ser por un comité de ética de la investigación según el EU-IVDR10. La función de todo CEIm es salvaguardar los derechos, la seguridad y el bienestar de los sujetos participantes. Para este fin, en su composición debe contar con profesionales sanitarios, vocales ajenos a las profesiones sanitarias (incluyendo graduados en derecho), representantes de pacientes y un experto en el Reglamento General de Protección de Datos; adicionalmente, puede solicitar el asesoramiento de expertos cuando no reúna los conocimientos o la experiencia necesarios para evaluar un estudio (como puede ser en la investigación de procedimientos quirúrgicos, técnicas diagnósticas o terapias avanzadas). Consultar a expertos en materia de PS es muy frecuente, dadas su variedad y diferente finalidad y naturaleza que, en ocasiones, hacen difícil elucidar si un dispositivo se trata de un PS (por ejemplo, en el caso de aplicaciones informáticas). La evaluación del CEIm requerirá:
- Evidencia clínica previa de que el PS ejercerá su función y tendrá garantías de seguridad.
- Metodología adecuada para dar respuesta a los objetivos, definiendo claramente en el protocolo la justificación, la población a estudio, el tamaño muestral, las variables a incluir, el proceso de reclutamiento y aleatorización, etc.
- Desde el punto de vista ético, debe garantizar el cumplimiento de los principios éticos, especialmente en relación con la obtención del consentimiento informado, y cumplir los principios de la Declaración de Helsinki11 y la norma internacional ISO 14155:2021 («Investigación clínica de productos sanitarios para humanos. Buenas prácticas clínicas»)12.
Según el Real Decreto 192/2023, para la investigación en PS se exigirá la conformidad de la dirección del centro o de los centros donde vaya a realizarse, así como un dictamen favorable del CEIm local o, en caso de tratarse de un estudio multicéntrico, un dictamen emitido por un CEIm del territorio nacional único y vinculante3. En cualquier caso, debe considerarse que cada centro tiene que gestionar aspectos administrativos internos para permitir la realización del estudio. El plazo para que cada CEIm emita su dictamen no se especifica en el Real Decreto 192/2023, por lo que depende en gran medida de las características de cada comité.
Considerando la evidente complejidad de la nueva regulación, representantes de distintos CEIm en la Asociación Nacional de Comités de Ética de la Investigación (ANCEI), junto con la AEMPS, acordaron en 2023 formar un grupo de trabajo para armonizar la evaluación de las investigaciones en PS. Se espera que de esta colaboración surja en los próximos meses un memorando en conjunto de instrucciones para facilitar el proceso de certificación y armonizar la documentación requerida por ambas entidades; por ejemplo, el memorando definirá los plazos de los que se dispondrá para emitir un dictamen.
Agencia Española de Medicamentos y Productos Sanitarios
En España, la AEMPS es la autoridad competente encargada de la aplicación y la supervisión del reglamento EU 2017/745. La AEMPS ha elaborado una serie de documentos y manuales con el objetivo de aclarar el proceso, los requisitos y la documentación que es necesario presentar para su evaluación de estudios con PS13. En la tabla 2 se presenta un resumen de los requerimientos para la realización de investigaciones clínicas con PS.
La AEMPS sigue trabajando en revisar nuevos documentos. Quedan pendientes los relativos a PS para diagnóstico in vitro y el documento conjunto de los CEIm con la AEMPS ya mencionado. Además, desde el Medical Device Coordination Group, que es el grupo europeo implicado en la regulación de los PS, también se publican guías cuyo cumplimiento es de carácter voluntario, pero que reflejan la actualidad y el consenso en estos temas desde el punto de vista europeo14. Respecto a los estudios del funcionamiento de PS para diagnóstico in vitro, sus requerimientos, en muchos casos, no precisarán autorización ni notificación por la AEMPS, y además podrían ser evaluados por un comité de ética de la investigación. Sin embargo, aquellos estudios de funcionamiento de PS para diagnóstico in vitro que pudieran ser gravosos para la salud o presentar un riesgo para los pacientes se regulan por el artículo 58 de su propia regulación (EU-IVDR 2017/74610), y sus requerimientos son similares a los mostrados en la tabla 2. Entre los procedimientos de riesgo se incluyen la toma de muestra quirúrgicamente invasiva únicamente a efectos del estudio, los procedimientos invasivos adicionales y otros riesgos para los sujetos participantes (como procedimientos intervencionistas o pruebas diagnósticas que puedan influir en las decisiones clínicas).
Existen también estudios combinados que implican a la vez medicamentos y PS, a los que se aplicarán ambas regulaciones. Un caso que conviene clarificar es el de los productos integrados. Los estudios con estos productos no serían estudios combinados, ya que no implican medicamentos y PS. Un producto integrado es un PS o un medicamento, y se le aplicaría solo la legislación correspondiente. El criterio que debe seguirse es fundamentalmente su mecanismo de acción principal: si es el de un medicamento o el de un PS. Un ejemplo de producto integrado que es un PS sería un stent farmacoactivo, cuyo mecanismo de acción principal es el efecto mecánico para dilatar la arteria coronaria y en el que la pequeña cantidad de sustancia medicinal que incorpora tendría una acción antiproliferativa accesoria. Por otra parte, una jeringa precargada de insulina también se trataría de un producto integrado, pero en este caso el mecanismo de acción principal es el del medicamento (insulina). La «parte del producto» que sería PS por separado actuaría únicamente como sistema de administración del medicamento.
El procedimiento de autorización de investigaciones clínicas con PS por la AEMPS, así como otra información relativa a la regulación de PS, se encuentran recogidos en las instrucciones publicadas en su página web, que en la actualidad están siendo revisadas13. El procedimiento es, de forma muy resumida: 15 días de plazo para la validación de la documentación, 20 días para que el promotor responda a los posibles requerimientos de la AEMPS y 10 días para la evaluación de las respuestas por la AEMPS. Una vez admitida a trámite la solicitud, comienza el periodo de evaluación de la investigación clínica, que será de 45 días, aunque la AEMPS puede disponer de 20 días naturales más con el fin de consultar a expertos. La AEMPS podrá presentar objeciones al promotor, así como requerir información complementaria, quedando en este caso suspendidos los plazos y disponiendo el promotor de 10 días hábiles (ampliables a 5 más) para responder. Es importante mencionar que la AEMPS requerirá la aprobación del CEIm, por lo que se recomienda enviar la documentación con el dictamen del CEIm ya emitido o en proceso avanzado; de no ser así, la AEMPS denegará automáticamente la investigación cuando se cumpla el plazo. Una vez finalizada la investigación clínica, en 15 días naturales el promotor lo notificará a la AEMPS. Si se realiza una paralización temporal o una finalización anticipada, el promotor deberá notificarlo en 15 días naturales y proporcionará una justificación; si se debe a motivos de seguridad, deberá informar a la AEMPS en un plazo de 24 horas. Para el informe final de la investigación, el promotor dispondrá de 1 año desde la finalización de la investigación o de 3 meses si esta ha sido finalizada de manera anticipada. Se debe destacar que en el artículo 69 del EU-MDR se especifican las condiciones en las que las investigaciones deben disponer de un seguro o garantía financiera para los sujetos de investigación1. Como se indica en la tabla 2, las investigaciones con PS sin marcado CE, o con marcado CE, pero utilizadas con una finalidad distinta de la aprobada cuando obtuvieron la CE, deberán exigir un seguro para los sujetos.
Un pilar fundamental para el desarrollo de la EU-MDR es la base de datos EUDAMED (European Database on Medical Devices, cuyo objetivo es mejorar la transparencia pública, facilitar la trazabilidad de dispositivos, facilitar la supervisión del mercado y reforzar la coordinación entre los Estados miembros. Esta base de datos, que será accesible para las organizaciones estatales, aún no se encuentra disponible en el momento de la publicación de este documento. Por lo tanto, la AEMPS sigue utilizando su registro general para la tramitación de las autorizaciones de investigaciones clínicas con PS y de los estudios del funcionamiento con PS para diagnóstico in vitro. Para los casos que únicamente requieren notificación (tabla 2) se está utilizando la base de datos denominada NEOPS (notificación de investigaciones clínicas con productos sanitarios), hasta que EUDAMED se implemente de manera definitiva.
Organismo notificado
Un ON es una organización designada por un Estado miembro de la Unión Europea (u otros países en el marco de acuerdos específicos) para evaluar la conformidad de determinados productos antes de introducirlos en el mercado. El único ON creado en España es el Centro Nacional de Certificación de Productos Sanitarios, que dispone de competencia y capacidad para designar y realizar el seguimiento de PS. El ON exige documentación técnica normalizada y que cumpla con los requisitos necesarios de nivel de evidencia previo y conformidad con la regulación general de seguridad y funcionamiento. En su página web se encuentran los documentos necesarios para realizar cada uno de los trámites y guías orientativas (tabla 1 del material adicional).
Desde el comienzo de su actividad, el 15 de septiembre de 2022, el ON español ha sido requerido por 142 empresas solicitantes, con las cuales se han llegado a firmar 100 acuerdos. Estos acuerdos se definen como un contrato formal entre el ON y el fabricante que permite al ON realizar una evaluación del PS, definiendo el alcance de la evaluación, las obligaciones del fabricante y del ON, las condiciones para mantener, renovar o suspender la CE, y aspectos de confidencialidad y responsabilidad. Entre estos acuerdos, se han emitido 40 certificados que incluyen en torno a 300 productos (29 certificados de calidad y 11 de documentación técnica [PS de clase IIb implantables o de clase III]). El tiempo habitual entre el registro del PS y la firma del acuerdo es de 1 a 4 semanas. No obstante, en ocasiones este trámite puede alargarse más de 2 meses debido a una serie de dificultades que el ON presenta, como son:
- – Importante carga de trabajo: actualmente el ON tiene 275 productos por revisar, de los cuales el 25% son implantables, que requieren una evaluación más exhaustiva y exigente.
- – Estructura de la documentación técnica no adaptada: a pesar de los esfuerzos por generar una documentación estandarizada, habitualmente se requieren múltiples correcciones de la documentación, lo que retrasa el proceso de certificación.
- – Consulta a expertos: ciertos PS requieren una evaluación por un panel de expertos. De hecho, el artículo 56 declara que para los PS de clase IIb o III es obligatoria la consulta con un panel de expertos1. Encontrar expertos en determinados PS es en ocasiones una tarea difícil, teniendo en cuenta que algunos de los PS son para aplicaciones muy específicas, por lo que este hecho puede retrasar aún más la evaluación.
Es de especial importancia considerar que existe una fecha límite para la certificación de los PS con una certificación previa. Los PS que no hayan obtenido la CE bajo la nueva normativa para este plazo ya no podrán comercializarse, y podrían verse obligados a ser retirados del mercado. Este límite ya ha sido aplazado por el riesgo de escasez de productos en el mercado, la limitación de los ON y la influencia de la pandemia de COVID-19, siendo las fechas actuales el 31 de diciembre de 2027 para los PS de clase III y IIb implantables y el 31 de diciembre de 2028 para los de clase IIb no implantables, IIa, Is (estériles) e Ir (función de medición)15. Sin embargo, aunque estas fechas pueden parecer lejanas, el Centro Nacional de Certificación de Productos Sanitarios invita a los fabricantes a realizar el procedimiento de certificación sin demora.
Una limitación importante de los ON es la ausencia de un diálogo previo con los fabricantes. Este hecho puede dificultar el desarrollo de estudios clínicos adecuadamente diseñados que, en ocasiones, serían considerados inadecuados por el ON tras ser completados. Trabajar en conjunto en el diseño de los estudios clínicos podría ser beneficioso para ambas partes, reduciendo el tiempo necesario para la aprobación del PS y facilitando la realización del estudio y su revisión.
La documentación requerida es compleja y supone multitud de dudas y preguntas. Por ello, se han facilitado varios enlaces de interés a documentos y páginas web oficiales de los organismos correspondientes, donde estos aspectos complejos y concretos se explican con detenimiento (tabla 1 del material adicional).
PERSPECTIVA DE LA INDUSTRIA Y DE LOS FABRICANTES
Amenazas y retos
La industria tecnológica ha requerido una serie de profundas adaptaciones a la nueva normativa, implicando esta multitud de amenazas y dificultades. Según la asociación europea COCIR (European Trade Association representing the medical imaging, radiotherapy, health ICT and electromedical industries), la nueva regulación ha incrementado significativamente el tiempo hasta la certificación, aumentando un 157% el tiempo hasta la preparación de los documentos y un 263% hasta su aprobación final. También se ha elevado un 262% el coste y ha habido que incrementar un 5-9% el personal dedicado a la regulación, implicando una pérdida de profesionales y de presupuesto en el sector de investigación, desarrollo e innovación16. Una encuesta dirigida a diferentes empresas fabricantes en la industria de PS, realizada por MedTech Europe, encontró que los principales retos identificados son la insuficiente evidencia clínica generada mientras los dispositivos están en el mercado, la ausencia de una clara definición de lo que se considera información clínica suficiente y la dificultad para acordar con el ON un plan apropiado de seguimiento tras la comercialización17. Por otra parte, en una pregunta abierta con la que se evaluaron los principales obstáculos se mencionaron los costes asociados, los plazos, la divergencia de requerimientos en los distintos Estados y los importantes requisitos de las investigaciones clínicas. En este sentido, el Real World Data y el Real World Evidence son fuentes de información clínica relevantes. El Real World Data hace referencia a la información obtenida fuera de los ensayos clínicos tradicionales; puede extraerse de historias clínicas, registros de pacientes, bases de datos de seguros o estudios observacionales o de cohortes. El Real World Evidence implica el análisis o la interpretación del Real World Data, que se limita a datos crudos. De esta manera, el Real World Evidence permite generar evidencia sobre seguridad, efectividad, resultados de salud y uso de PS en la práctica diaria. No obstante, en la encuesta se observa que los ON aceptarían este tipo de evidencia mayormente como fuente adicional, que un 23% de los ON no la aceptarían en absoluto y que solo un 12% la aceptarían como única fuente de evidencia clínica. Entre el tipo de fuentes, los registros clínicos serían los más aceptados, quedando el resto de los formatos (encuestas, registros administrativos, etc.) muy por debajo en cuanto a aceptación.
Una amenaza particularmente sensible del desarrollo de PS afecta a aquellos destinados a pacientes vulnerables o con enfermedades huérfanas. Los PS cuyo ámbito de utilización sea en pacientes pediátricos o mujeres embarazadas corren el riesgo de no poder obtener la evidencia clínica suficiente para cumplir con los requerimientos necesarios para la obtención del marcado CE. De igual manera, si se exige una evidencia clínica sólida para un PS en enfermedades huérfanas, cuya prevalencia e incidencia son mínimas, existe el riesgo de que las empresas encargadas no sean capaces de cubrir los gastos de este desarrollo, ya de por sí complicado debido a la idiosincrasia de este tipo de enfermedades infrecuentes.
Competitividad con otros mercados
Muchas de estas limitaciones suponen una grave amenaza para PYME y start-up, que suelen presentar una estructura financiera menos sólida y consolidada que las grandes empresas. El incremento de los costes y la necesidad de personal adicional desincentiva el desarrollo de PS en Europa. Por lo tanto, algunas start-up, como Aortyx, han decidido enfocar el desarrollo de sus PS en sistemas más favorables, como el de Estados Unidos, cuyo principal atractivo desde el punto de vista burocrático está fundamentado en 2 puntos clave. El primero es la mayor rapidez de los trámites por parte de la Food and Drug Administration (FDA), que tiene un tiempo máximo de 90 días para dar una respuesta, mientras que los ON de Europa tardan una media de 50 días en simplemente aceptar el caso. En segundo lugar, resulta de especial interés la posibilidad de mantener un diálogo con la FDA para establecer qué tipo de estudio clínico sería el más adecuado para obtener su aprobación, en reuniones no vinculantes a través del programa Q-sub. En Europa, queda en manos del fabricante el diseño del estudio, sin posibilidad de recibir retroalimentación por parte del organismo regulador antes de finalizarlo, arriesgándose así a obtener una valoración desfavorable. En consecuencia, se vería obligado a repetir el estudio, con la sustancial inversión que esto implica. Aun así, en el artículo 57 de la EU-MDR se recomienda a los fabricantes consultar de manera voluntaria a un panel de expertos sobre la estrategia de desarrollo clínico y propuestas de investigación1. Además, en los Estados Unidos, algunos programas, como el Breakthrough Device Designation, pueden acelerar aún más el proceso priorizando aquellos PS novedosos considerados disruptivos y que traten enfermedades graves, que con frecuencia son enfermedades cardiovasculares18.
Aunque los anteriores motivos pueden considerarse suficientes para la priorización hacia Estados Unidos de ciertas empresas fabricantes de PS, la rentabilidad financiera también tiene una gran relevancia. El mercado americano ofrece, desde esta perspectiva, una serie de ventajas frente a la Unión Europea. La primera es la mayor morbilidad de la población estadounidense, y la segunda es el significativo mayor precio con que la mayoría de los PS se comercializan. En conjunto, todo esto hace que no solo desde el punto de vista burocrático, sino también desde el puramente financiero, el acceso al mercado sea más prometedor para la mayoría de pequeñas empresas tecnológicas sanitarias. De igual manera, y por razones similares, otros mercados como China y Japón resultan incrementalmente atractivos para las empresas y suponen una amenaza de reenfoque de los esfuerzos regulatorios y, en consecuencia, de desabastecimiento de PS innovadores en el mercado europeo.
Ejemplo de un estudio tras la comercialización
Con el objetivo de obtener el marcado CE MDR para un PS, la empresa iVascular realizó un plan de desarrollo clínico para un producto coronario de clase III legacy, un catéter-balón de angioplastia coronaria, tras su comercialización. Los PS legacy son aquellos certificados por la normativa previa y que disponen de un periodo para cumplir con la normativa actual. El seguimiento tras la comercialización debe confirmar la seguridad y el funcionamiento del producto a lo largo de su vida útil prevista, identificar y analizar riesgos emergentes, garantizar la aceptabilidad beneficio-riesgo e identificar posibles usos sistemáticos indebidos o no contemplados. Inicialmente se preparó el plan de desarrollo clínico en el que se establecieron 2 actividades. La primera fue una actividad formulario en la que se realizó una encuesta específica sobre el producto incluyendo variables de seguridad y funcionamiento clínico, y se envió a cardiólogos intervencionistas usuarios del dispositivo. La segunda actividad consistió en una investigación clínica, observacional, prospectiva y multicéntrica, con el objetivo de evaluar la seguridad y el funcionamiento clínico en población del mundo real y siguiendo las indicaciones de uso del fabricante. El estudio fue aprobado por los CEIm de cada centro. Tras completar el tamaño de la muestra y realizar el análisis estadístico, se elaboró un informe clínico que fue enviado al ON, donde se validó el resultado del PS y se otorgó el marcado CE.
A pesar del éxito de esta empresa, en su experiencia reconoce que la falta de retroalimentación por parte del ON, cuyo asesoramiento y aprobación podrían facilitar la elaboración del plan de desarrollo clínico, y la ausencia de una plantilla para el plan de desarrollo clínico y para la actividad formulario, supusieron limitaciones significativas en el procedimiento. Un proceso similar realizado en los Estados Unidos habría podido beneficiarse de un diálogo con la FDA para definir el tipo de estudio de manera consensuada e incluso aprovechar el programa Breakthrough Device Designation para acelerar el proceso. En China y Japón, aunque los plazos están más definidos, también se requiere un estudio clínico local para la aprobación del dispositivo. A pesar de estas ventajas, cabe señalar que disponer de un diálogo no garantiza una aprobación más acelerada, pues dependerá de las exigencias del estudio clínico requerido.
PERSPECTIVA DE LOS COLABORADORES
Los exigentes requerimientos para el desarrollo de un PS han llevado a que la mayoría de los investigadores y de los fabricantes necesiten el apoyo de empresas colaboradoras para el correcto cumplimiento de las distintas necesidades de los cada vez más complejos estudios clínicos. Existen una serie de aspectos en los que las empresas colaboradoras pueden ofrecer un servicio en el desarrollo de PS. De hecho, por las limitaciones existentes para los investigadores médicos y desarrolladores de PS existen las CRO (Contract Research Organization), empresas que ofrecen apoyo a la investigación clínica desde un enfoque global, gestionando el diseño del ensayo clínico, la recogida y el análisis de los datos, las cuestiones regulatorias, la monitorización del estudio clínicos y las auditorías y el control de calidad. A continuación, se mencionan las actividades para las que los investigadores y fabricantes demandan apoyo de colaboradores externos.
Elaboración y análisis de bases de datos
La creación de bases de datos adecuadas supone una parte crucial en el desarrollo de investigación clínica para garantizar el registro de todas las variables importantes que influyen en el estudio. Además, se debe garantizar que estas bases de datos sean accesibles a los investigadores y que se completen de manera adecuada. Para este fin, las empresas que dan soporte al diseño de bases de datos pueden ser un refuerzo esencial para los investigadores en la creación de estas y de los formularios adecuados, el seguimiento clínico, la curación y el análisis de los datos. Estas habilidades pueden requerir conocimientos específicos de informática de los que los investigadores no siempre disponen. Adicionalmente, la disponibilidad de bases de datos conjuntas en línea permite minimizar el riesgo de errores de transcripción y de errores en el seguimiento clínico mediante la adecuada coordinación de múltiples centros en estudios o ensayos clínicos multicéntricos. La externalización de este proceso puede aliviar la carga de trabajo de los investigadores y evitar errores en cada uno de los pasos.
Unificación de registros sanitarios
Una gran barrera en España para la realización de estudios de Real World Evidence es la limitación al acceso nacional de los datos. El hecho de que cada comunidad autónoma disponga de bases de datos independientes no accesibles a todos los investigadores nacionales dificulta la extracción y el análisis de datos a escala global. En este sentido, se han elaborado plataformas específicas con el objetivo de unificar bases de datos sanitarias en regiones con bases de datos heterogéneas, como ocurre en España. Una plataforma unificada podría aportar una serie de beneficios respecto al sistema actual. Para empezar, desde el punto de vista del paciente individual, que podría desplazarse por el territorio nacional y disponer de los resultados de pruebas previas realizadas en otras comunidades autónomas, facilitaría la asistencia sanitaria. Por otro lado, en cuanto a la investigación clínica, permitiría la extracción de datos unificados, aportando versatilidad en la exportación y comunicación con organizaciones y Estados, y la participación en proyectos de investigación conjuntos.
Consideraciones éticas y legales
Mientras que disponer de una gran cantidad de datos sanitarios puede ser una idea atractiva para los investigadores, este hecho conlleva cuestiones éticas sobre la protección de datos relativa a los pacientes. Existen asesorías especializadas en la seguridad de la información en el sector sanitario. Esta destaca por la compleja legislación existente en el ámbito de la seguridad del paciente y de la privacidad como derecho fundamental de los individuos. Es habitual que el investigador o el fabricante que debe centrar su capacidad de trabajo e intelectual en el desarrollo de una investigación o de un PS desconozca todos los matices de la compleja legislación en este ámbito concreto. Por ello, este tipo de empresas pueden ser un apoyo sustancial en el desarrollo de la investigación con PS, asegurando el cumplimiento de todos aquellos requerimientos legales necesarios y facilitando la realización de otras tareas a investigadores y fabricantes.
PERSPECTIVA DEL INVESTIGADOR
Desde el punto de vista del investigador, la aparición de nuevas regulaciones implica un esfuerzo adicional para su estudio y evaluación con el fin de llevar a cabo los proyectos de una manera eficiente y efectiva. La nueva normativa ha generado multitud de dudas en la comunidad investigadora y ha enlentecido, al menos temporalmente, el desarrollo de PS. En este sentido, la organización de reuniones de actualización con un enfoque transversal facilita la comprensión de estas complejas normativas, apoyan al investigador y permiten establecer valiosas redes profesionales que potencian la colaboración científica, reguladora e industrial.
El papel del investigador en tanto que experto en determinados PS, como se ha visto a lo largo del documento, es también fundamental. Tanto la AEMPS como los CEIm requerirán con frecuencia la valoración de determinados proyectos por paneles de expertos, y a su vez se recomienda a los fabricantes consultar con expertos los proyectos antes de presentarlos a los organismos oficiales. Por lo tanto, disponer de un grupo de expertos sólido y con experiencia supone una necesidad crucial para llevar a cabo investigaciones eficaces y para valorar con criterio las nuevas solicitudes de PS en colaboración con los organismos oficiales.
Por último, es habitual que muchos proyectos interesantes, iniciados por el investigador para responder a una pregunta académica o clínica, se vean enlentecidos o incluso detenidos debido a la imposibilidad de conseguir fondos suficientes. Este aspecto es en especial importante en el desarrollo de ensayos clínicos aleatorizados, que son el paradigma de la investigación clínica, pues requerirán un coste mayor para cubrir la necesidad de seguro sanitario para los participantes. La investigación en PS, por otra parte, puede suscitar un enfoque menos atractivo al investigador. No obstante, no se debe menospreciar la importancia de los estudios posautorización, ya que gracias a este tipo de estudios se han identificados PS y fármacos con efectos no identificados en los ensayos clínicos, en ocasiones perjudiciales para los pacientes, que han llevado a su retirada del mercado.
PERSPECTIVA DEL PACIENTE
En este complejo panorama es fácil olvidar que el objetivo final del desarrollo de PS es la mejora de la salud poblacional y de los pacientes, que son los receptores últimos de los PS. Por ello, su perspectiva es muy importante, y dar a conocer la complejidad del desarrollo de tecnología en salud y la multitud de requisitos necesarios para obtener PS seguros y eficaces resulta beneficioso tanto para los propios pacientes como para el resto de las partes. Limitar la participación de los pacientes a la firma del consentimiento informado minimiza su participación en el proceso y puede generar desconfianza hacia los investigadores, los fabricantes y los organismos reguladores. En cambio, explicar el proceso de desarrollo de PS de manera clara y sencilla puede acercar este complejo mundo a los pacientes. Desde los CEIm, de hecho, ya existe la exigencia de contar con representantes de pacientes dentro del comité. Otros ejemplos podrían ser la consulta directa a grupos de pacientes durante el diseño de los estudios, su participación en la definición de prioridades de investigación, el desarrollo de materiales informativos comprensibles para los participantes, y su colaboración en la interpretación y la difusión de los resultados. Estas formas de participación buscan fortalecer la transparencia, mejorar la relevancia de los estudios y fomentar la confianza en los procesos de investigación. Todos estos aspectos son un paso importante para fomentar la participación de pacientes en estudios clínicos y asegurar un seguimiento y un cumplimiento activo que, finalmente, repercutirán de manera positiva en la salud individual y poblacional.
CONCLUSIONES
La regulación europea EU-MDR ha traído cambios sustanciales al proceso de desarrollo de PS con el fin de unificar y asegurar un desarrollo eficaz y seguro de nuevos dispositivos médicos. Pese a que su implementación conlleva retos y amenazas para la investigación en PS en la Comunidad Europea, la colaboración de los múltiples actores implicados y compartir sus perspectivas ayudan a comprender el procedimiento en conjunto y facilitan un proceso más armónico y unificado.
FINANCIACIÓN
La Fundación Epic organizó la reunión y se hizo cargo de todos los gastos. El Instituto de Empresa (IE) cedió las instalaciones para la reunión Epic MDR25.
CONSIDERACIONES ÉTICAS
Este artículo es una revisión de la literatura previamente publicada y no involucra estudios originales con seres humanos ni animales por parte de los autores. Por lo tanto, no fue necesario obtener la aprobación de un comité de ética.
DECLARACIÓN SOBRE EL USO DE INTELIGENCIA ARTIFICIAL
Para la redacción de este documento no se utilizó ningún programa de inteligencia artificial.
CONTRIBUCIÓN DE LOS AUTORES
J. Zubiaur y A. Pérez de Prado redactaron la primera versión del texto. J.R. Rumoroso Cuevas, M.C. Rodríguez Mateos, G. Hernández, I. Alfonso Farnós, M. Aláez, S. Pich, J. Martorell, E. Paredes, A. Escario, P.P. Fernández Rivero, E. Jiménez-Carles y A. Pérez de Prado contribuyeron a la elaboración del contenido de donde se obtuvo la información para la redacción del documento. Todos los autores revisaron la versión final del artículo.
CONFLICTO DE INTERESES
A. Pérez de Prado es editor asociado de REC: Interventional Cardiology; se ha seguido el procedimiento editorial establecido en la revista para garantizar la gestión imparcial del manuscrito. J.R. Rumoroso Cuevas es director general de la Fundación Epic. I. Alfonso Farnós es presidenta de la ANCEI. M. Aláez es trabajadora en la FENIN. S. Pich es trabajadora en iVascular. J. Martorell es fundador y trabajador de Aortyx. E. Paredes es fundador y trabajador de pInvestiga. A. Escario es trabajador en Madrija. P.P. Fernández Rivero es trabajador en Start Up SL. E. Jiménez-Carles es director general y trabajador de Soinde Neuro SL.
MATERIAL ADICIONAL
BIBLIOGRAFÍA
1. Regulation - 2017/745 - EN - Medical Device Regulation - EUR-Lex. Disponible en: https://eur-lex.europa.eu/eli/reg/2017/745/oj/eng. Consultado 18 Ene 2025.
2. Regulation (EU) 2017/746 of the European Parliament and of the Council of 5 April 2017 on in vitro diagnostic medical devices and repealing Directive 98/79/EC and Commission Decision 2010/227/EU (Text with EEA relevance). OJ L abr 5, 2017. Disponible en:http://data.europa.eu/eli/reg/2017/746/oj/eng. Consultado 25 Ene 2025.
3. Ministerio de Sanidad. Real Decreto 192/2023, de 21 de marzo, por el que se regulan los productos sanitarios. Sec. 1, Real Decreto 192/2023 mar 22, 2023 p. 42678-42706. Disponible en: https://www.boe.es/eli/es/rd/2023/03/21/192. Consultado 25 Ene 2025.
4. Fraser AG, Byrne RA, Kautzner J, et al. Implementing the new European Regulations on medical devices —clinical responsibilities for evidence-based practice:a report from the Regulatory Affairs Committee of the European Society of Cardiology. Eur Heart J. 2020;41:2589-2596.
5. Spitzer E, de la Torre-Hernández JM, Guðmundsdóttir Ingibjörg J, et al. Uso de registros cardiovasculares en procesos regulatorios:perspectivas del Colaboratorio Cardiovascular EU-MDR. REC Interv Cardiol. 2024;6:213-223.
6. DocsRoom - European Commission. Disponible en: https://ec.europa.eu/docsroom/documents/10337/attachments/1/translations. Consultado 21 Ene 2025.
7. Biomed Alliance. Biomed Alliance response to JRC consultation on medical devices clinical investigation summary reporting requirements. 10 sep 2018. Disponible en: https://www.biomedeurope.org/wp-content/uploads/2018/12/Biomed_Alliance_Response_to_JRC_Consultation_10_Sep_2018-2.pdf. Consultado 25 Ene 2025.
8. Jefatura del Estado. Ley 14/2007, de 3 de julio, de Investigación biomédica. Sec. 1, Ley 14/2007 jul 4, 2007 p. 28826-28848. Disponible en: https://www.boe.es/eli/es/l/2007/07/03/14. Consultado 25 Ene 2025.
9. Ministerio de Sanidad, Servicios Sociales e Igualdad. Real Decreto 1090/2015, de 4 de diciembre, por el que se regulan los ensayos clínicos con medicamentos, los Comités de Ética de la Investigación con medicamentos y el Registro Español de Estudios Clínicos. Sec. 1, Real Decreto 1090/2015 dic 24, 2015 p. 121923-121964. Disponible en: https://www.boe.es/eli/es/rd/2015/12/04/1090. Consultado 25 Ene 2025.
10. Regulation - 2017/746 - EN - Medical Device Regulation - EUR-Lex. Disponible en: https://eur-lex.europa.eu/eli/reg/2017/746/oj/eng. Consultado 17 Ene 2025.
11. WMA - The World Medical Association - Declaración de Helsinki de la AMM - Principios éticos para las investigaciones médicas con participantes humanos. Disponible en: https://www.wma.net/es/policies-post/declaracion-de-helsinki-de-la-amm-principios-eticos-para-las-investigaciones-medicas-en-seres-humanos/. Consultado 18 Ene 2025.
12. UNE-EN ISO 14155:2021 Investigación clínica de productos sanitarios. Disponible en: https://www.une.org/encuentra-tu-norma/busca-tu-norma/norma?c=N0066686. Consultado 18 Ene 2025.
13. Agencia Española de Medicamentos y Productos Sanitarios. 2023 Instrucciones de la AEMPS para la realización de investigaciones clínicas con productos sanitarios en España. Disponible en: https://www.aemps.gob.es/productos-sanitarios/investigacionclinica-productossanitarios/instrucciones-de-la-aemps-para-la-realizacion-de-investigaciones-clinicas-con-productos-sanitarios-en-espana/. Consultado 17 Ene 2025.
14. Guidance - MDCG endorsed documents and other guidance - European Commission. 2025. Disponible en: https://health.ec.europa.eu/medical-devices-sector/new-regulations/guidance-mdcg-endorsed-documents-and-other-guidance_en. Consultado 27 Ene 2025.
15. BOE.es - DOUE-L-2023-80401 Reglamento (UE) 2023/607 del Parlamento Europeo y del Consejo de 15 de marzo de 2023 por el que se modifican los Reglamentos (UE) 2017/745 y (UE) 2017/746 en lo que respecta a las disposiciones transitorias relativas a determinados productos sanitarios y a productos sanitarios para diagnóstico in vitro. Disponible en: https://www.boe.es/buscar/doc.php?id=DOUE-L-2023-80401. Consultado 23 Ene 2025.
16. COCIR. COCIR Position on the Future Governance Framework for the Medical Technologies Sector. Disponible en: https://www.cocir.org/position/cocir-position-on-the-future-governance-framework-for-the-medical-technologies-sector/. Consultado 18 Ene 2025.
17. MedTech Europe. MedTech Europe 2024 Regulatory Survey:key findings and insights. Disponible en: https://www.medtecheurope.org/resource-library/medtech-europe-2024-regulatory-survey-key-findings-and-insights/. Consultado 18 Ene 2025.
18. U.S. Food and Drug Administration. Breakthrough Devices Program. FDA. 11 de julio de 2024. Disponible en: https://www.fda.gov/medical-devices/how-study-and-market-your-device/breakthrough-devices-program. Consultado 18 Ene 2025.
- El papel de la proyección del implante para optimizar el implante percutáneo de válvula aórtica
- Evaluación funcional de las estenosis coronarias: índices alternativos hiperémicos, no hiperémicos y angiográficos
- Uso de registros cardiovasculares en procesos regulatorios: perspectivas del Colaboratorio Cardiovascular EU-MDR
- Origen del stent coronario: una historia de éxito entre científicos innovadores e industria biotecnológica